Sarkoidose
Prüfungsrelevanz: in 12 von 105 Prüfungsprotokollen · Rang 20- Synonyme
- Morbus Boeck, Boeck-Krankheit, Löfgren-Syndrom, Heerfordt-Syndrom, Lungensarkoidose
- Fachgebiet
- Innere Medizin · Pneumologie
- Bilder
- Schema 1 · Klinik 1 · Histologie 2 · Röntgen 1 · CT 1 · Makropräparat 1
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (7)
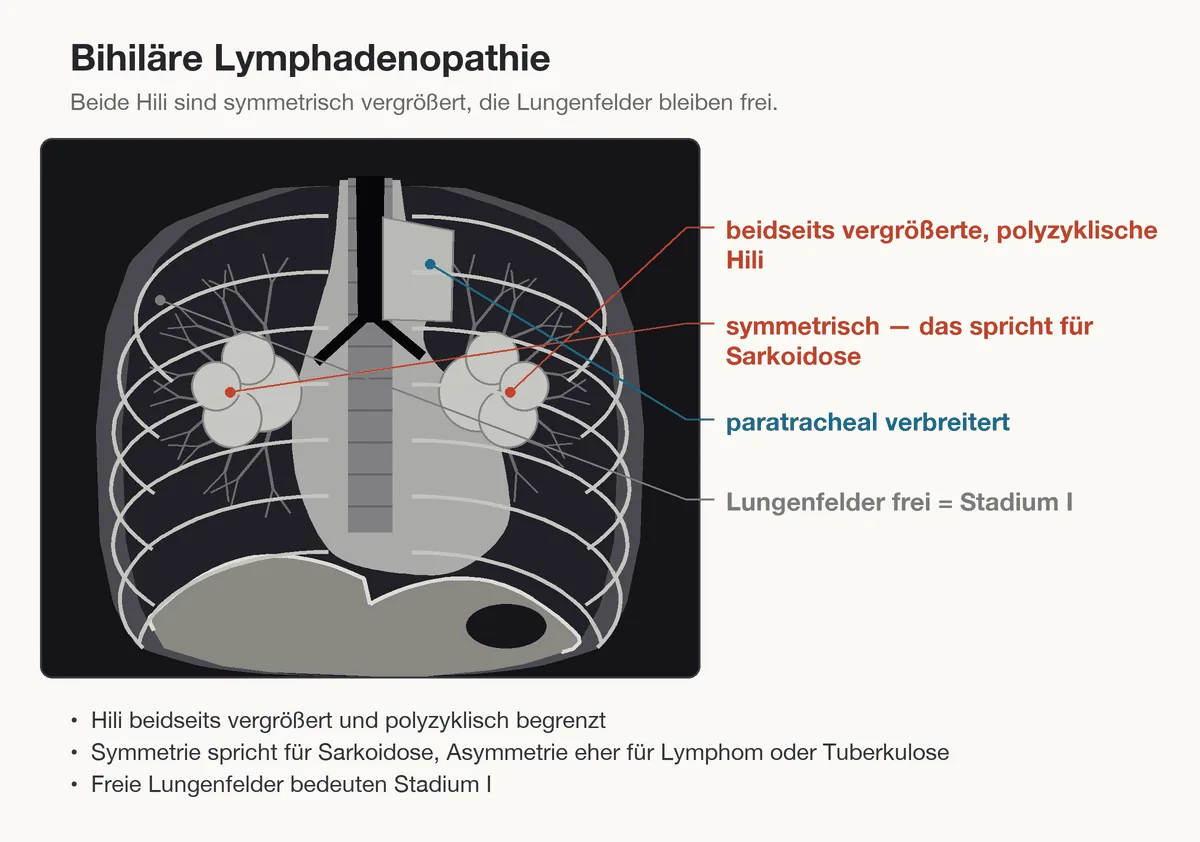 Schema
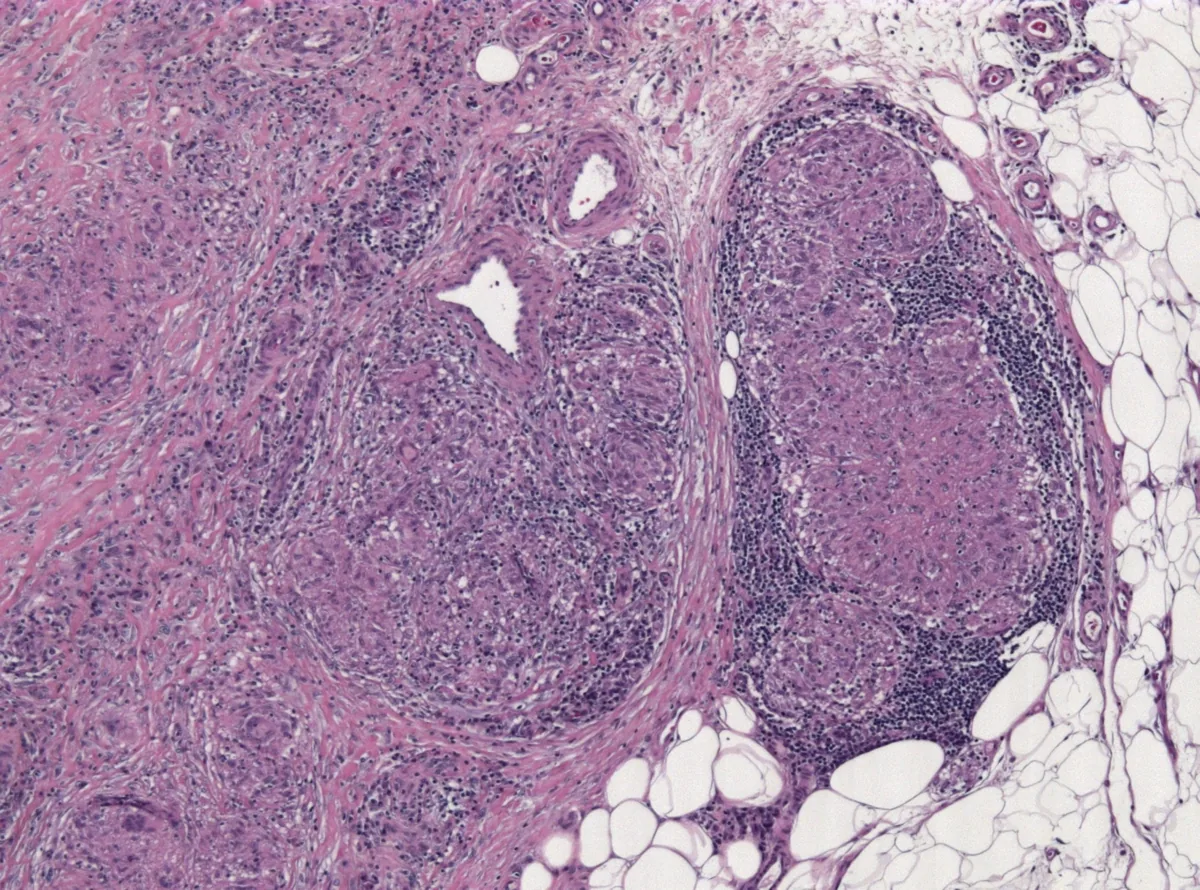 Histologie
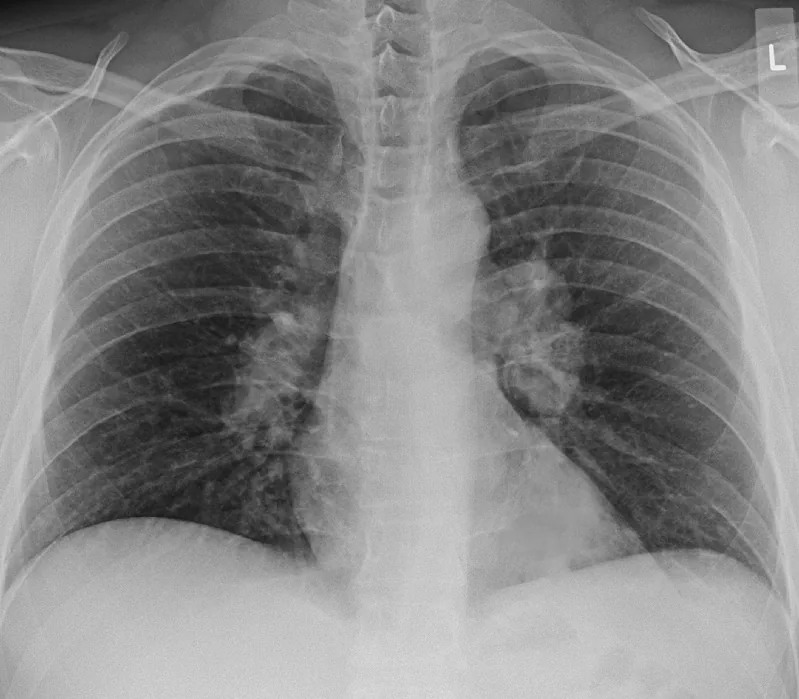 Röntgen
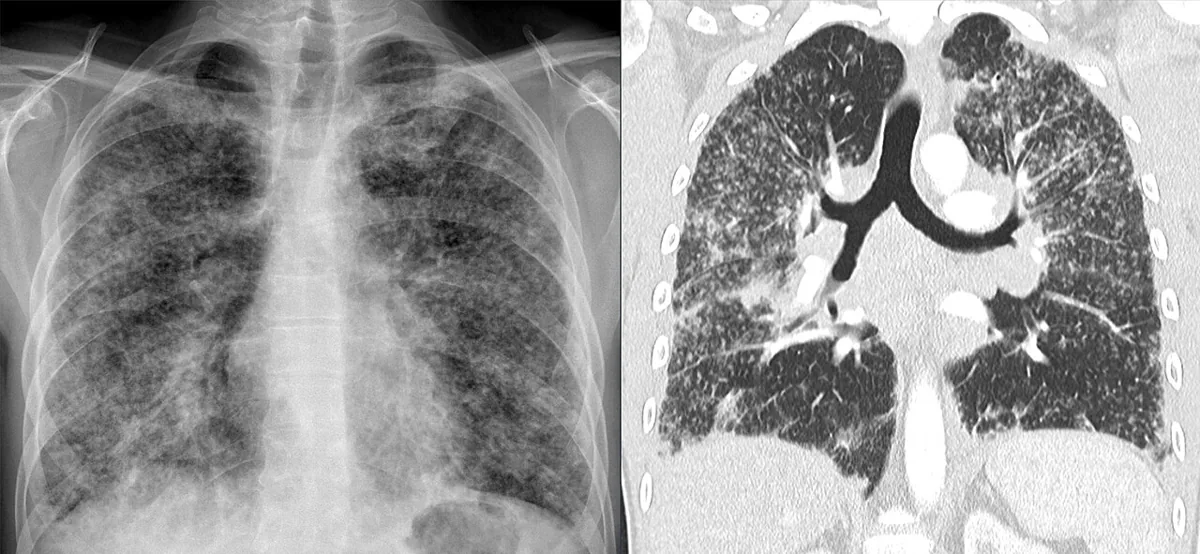 CT
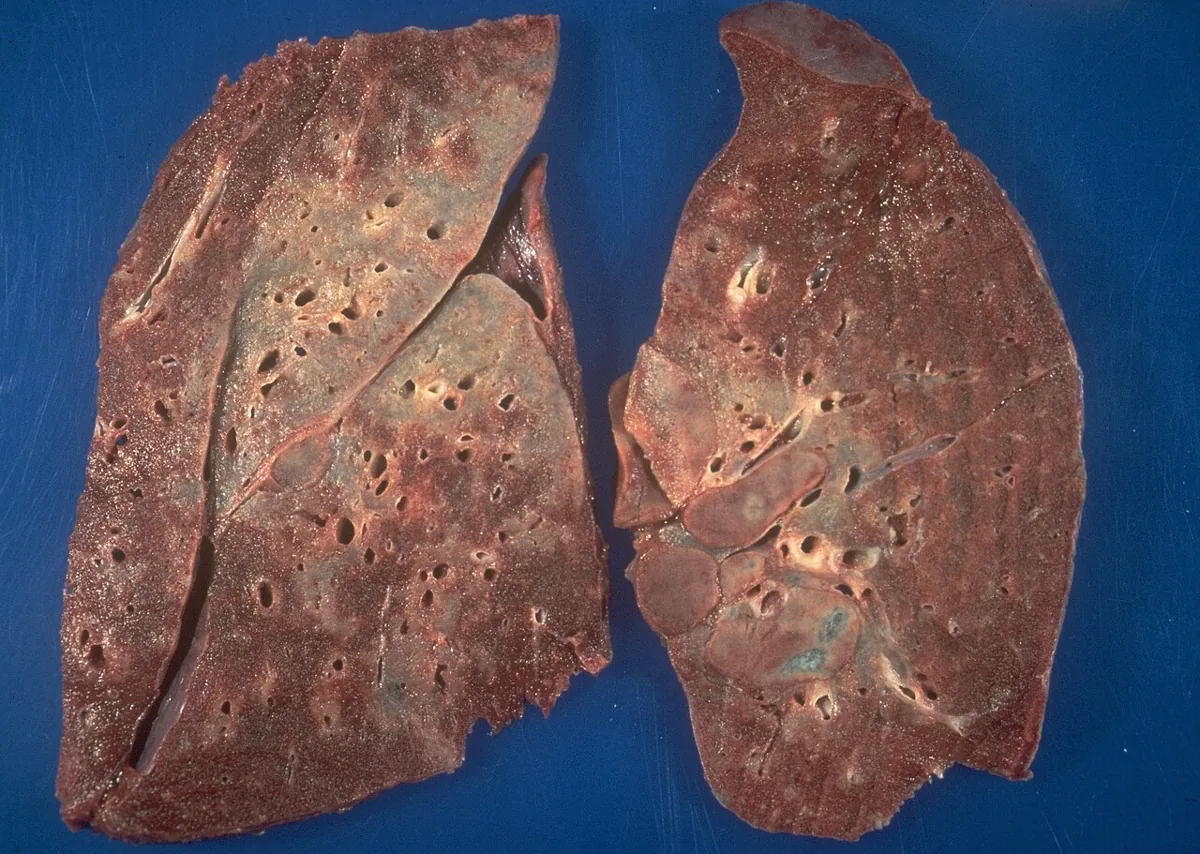 Makropräparat
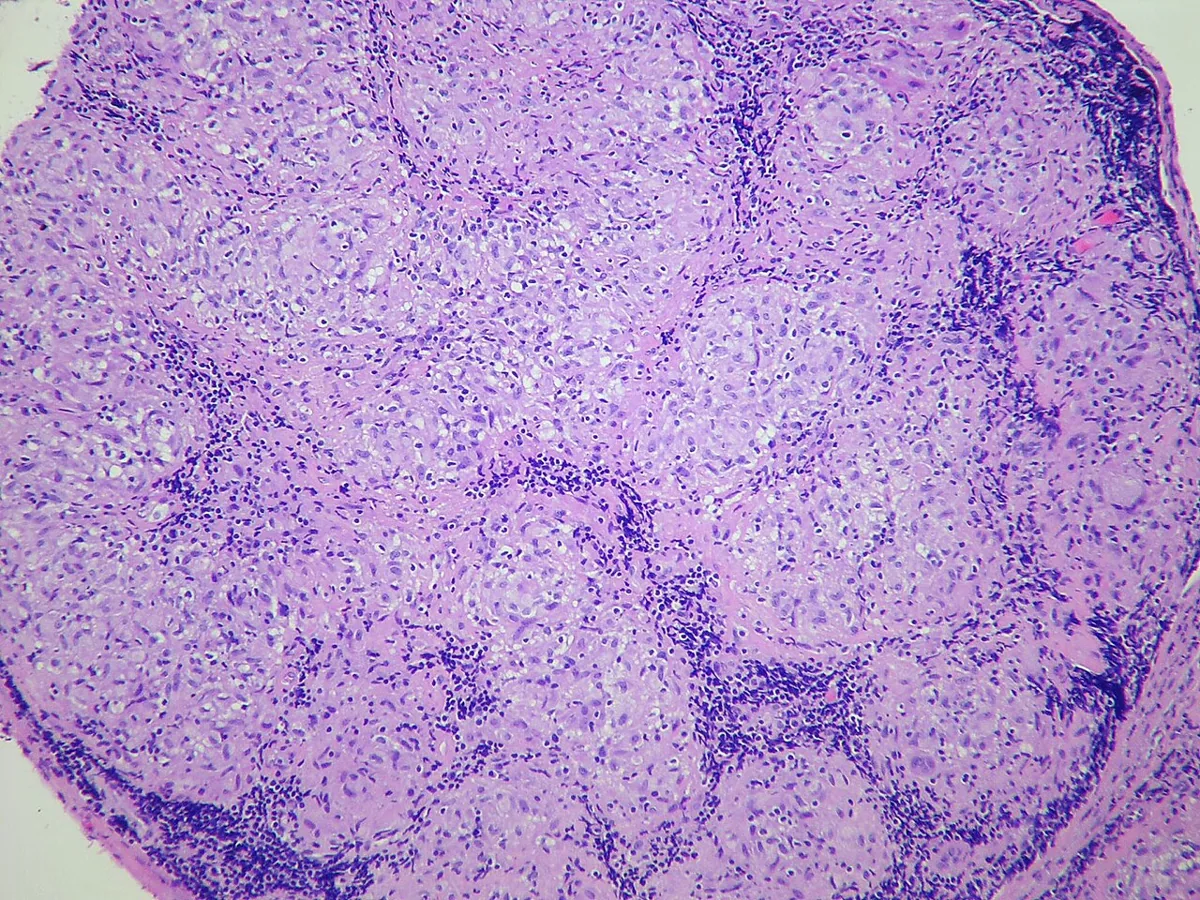 Histologie
Definition
Die Sarkoidose ist eine granulomatöse Multisystemerkrankung unbekannter Ursache. Ihr pathologisches Kennzeichen sind nicht-verkäsende epitheloidzellige Granulome, die am häufigsten Lunge und Lymphknoten betreffen, grundsätzlich aber in jedem Organ auftreten können. Die Erkrankung reicht von symptomlosen Zufallsbefunden bis zu chronischen Verläufen mit Organfibrose.
Einteilung
Röntgenstadien (nach Scadding):
| Stadium | Befund im Röntgen-Thorax |
|---|---|
| 0 | normaler Befund |
| I | bihiläre Lymphadenopathie ohne Lungeninfiltrate |
| II | bihiläre Lymphadenopathie mit Lungeninfiltraten |
| III | Lungeninfiltrate ohne bihiläre Lymphadenopathie |
| IV | Lungenfibrose |
Die Stadien geben das Ausmaß der Lungenbeteiligung nur grob wieder und korrelieren schlecht mit der Lungenfunktion; ein normales Röntgenbild schließt eine Sarkoidose, etwa mit Herz- oder Nervenbeteiligung, nicht aus.
Klinische Sonderformen:
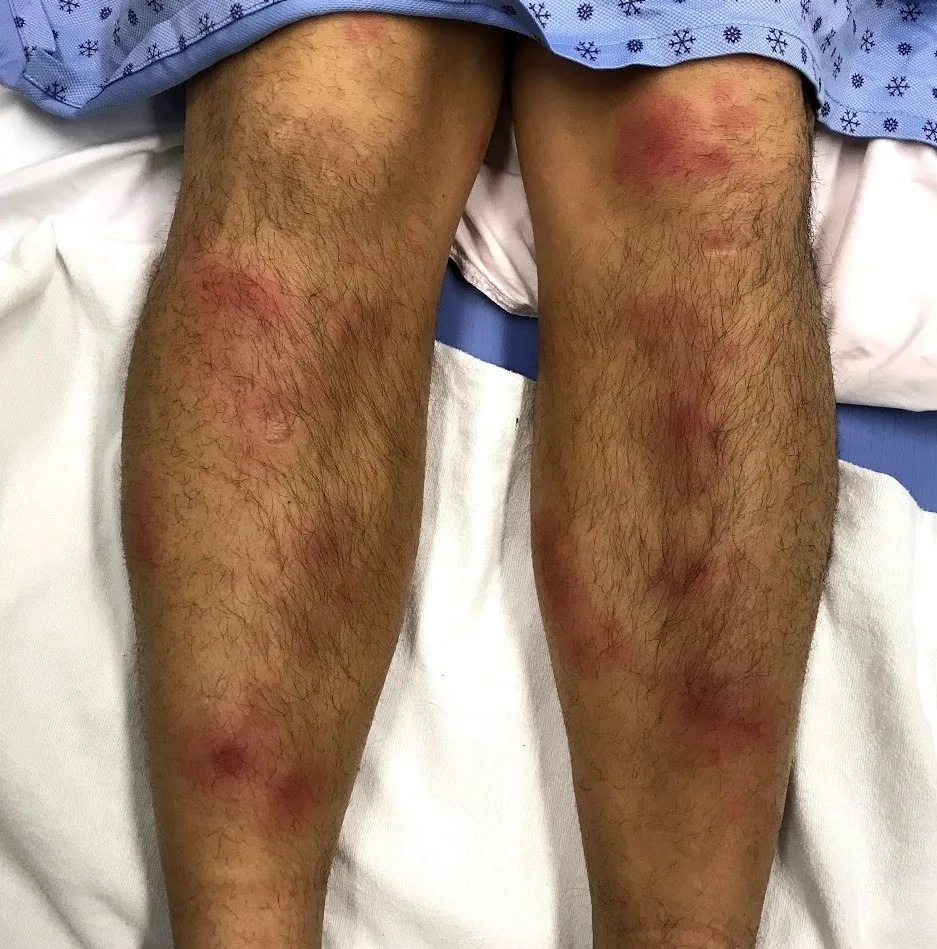
- Löfgren-Syndrom: akute Form mit der Trias akute wandernde Polyarthritis, Erythema nodosum und bihiläre Lymphadenopathie.
- Heerfordt-Syndrom (Febris uveoparotidea): Uveitis, beidseitige Parotisschwellung, Fazialisparese und Fieber.
Vorkommen & Epidemiologie
Die Sarkoidose tritt weltweit auf, am häufigsten im Alter zwischen 20 und 40 Jahren, gelegentlich auch bei Kindern und älteren Menschen. Die Prävalenz ist bei Schwarzen Amerikanern und bei Nordeuropäern, besonders in Skandinavien, am höchsten. Das Manifestationsmuster unterscheidet sich: Schwarze Patienten zeigen häufiger extrathorakale Manifestationen an Augen, Leber, Knochenmark, peripheren Lymphknoten und Haut, Frauen häufiger ein Erythema nodosum sowie Augen- und Nervenbeteiligung, Männer und Ältere häufiger eine Hyperkalzämie. Viele Fälle verlaufen symptomlos und bleiben unentdeckt.
Ätiopathogenese
Vermutet wird eine überschießende Entzündungsreaktion auf bisher nicht sicher identifizierte Antigene bei genetisch empfänglichen Menschen.
- Diskutierte Auslöser: Infektionserreger (Propionibacterium acnes, Mykobakterien-Antigene), Umweltexpositionen (Schimmel, Mehltau, muffige Arbeitsumgebungen), berufliche Expositionen (Metallverarbeitung mit Beryllium, Landwirtschaft und Pestizide, Schiffbau, Feuerwehr).
- Genetik: höhere Konkordanz bei eineiigen Zwillingen, familiäre Häufung; HLA- und Nicht-HLA-Gene beeinflussen Risiko und Verlauf. Der Haplotyp HLA-DRB1*03/DQB1*02 ist mit dem Löfgren-Syndrom assoziiert.
- Rauchen: ist invers mit der Sarkoidose korreliert.
Pathophysiologie: Ein unbekanntes Antigen löst eine zellvermittelte Immunreaktion mit Ansammlung von T-Zellen und Makrophagen und Freisetzung von Zytokinen wie TNF-α aus; die Zellen organisieren sich zu Granulomen. In der Lunge liegen die Granulome entlang der Lymphbahnen peribronchial, subpleural und perilobulär. Sie können sich zurückbilden, persistieren oder in eine Fibrose übergehen. Aktivierte Makrophagen wandeln vermehrt Vitamin D in seine aktive Form (1,25-Dihydroxy-Vitamin D) um; Folge sind Hyperkalzurie, Hyperkalzämie, Nephrolithiasis und Nephrokalzinose.
Klinik
Beschwerden hängen von Ort und Ausmaß der Organbeteiligung ab und ändern sich im Verlauf. Häufig sind Allgemeinsymptome wie Müdigkeit, Krankheitsgefühl, Schwäche, Gewichtsverlust und leichtes Fieber; die Sarkoidose kann sich als Fieber unklarer Ursache zeigen.
Organbeteiligung
- Lunge (über 90 %): oft symptomlos und zufällig entdeckt; sonst Atemnot, trockener Husten, thorakales Engegefühl, Rasselgeräusche; selten pulmonale Hypertonie.
- Lymphknoten: hiläre oder mediastinale Lymphknoten bei den meisten Patienten, periphere Lymphknoten seltener.
- Haut (etwa 25 %): Erythema nodosum an den Unterschenkelstreckseiten (oft mit Arthritis benachbarter Gelenke), Plaques, Flecken, Papeln, subkutane Knoten, Hypo- und Hyperpigmentierung, Lupus pernio (violette Plaques an Nase, Wangen, Ohren).
- Auge (etwa 12 %): vor allem Uveitis mit Verschwommensehen, Lichtscheu und Tränenfluss; auch Konjunktivitis und Tränendrüsenbefall.
- Leber (etwa 12 %): meist symptomlos mit leicht erhöhten Leberwerten; Milzbeteiligung häufig symptomlos.
- Nervensystem (unter 10 %): Hirnnervenausfälle, besonders Fazialisparese, Befall von Hypothalamus und Hypophyse mit Hypophyseninsuffizienz oder AVP-Mangel, Meningitis.
- Herz: Leitungsblockaden und Rhythmusstörungen, Herzinsuffizienz.
- Weitere Organe: Arthritis (Sprung-, Knie-, Hand- und Ellenbogengelenke), Myopathie, Parotisschwellung, Knochenläsionen, Nierenbeteiligung durch Hyperkalzurie und interstitielle Nephritis, Lymphopenie und Anämie.
Histologie
Kennzeichen sind nicht-verkäsende Granulome: Ansammlungen mononukleärer Zellen und Makrophagen, die sich zu Epitheloidzellen und mehrkernigen Riesenzellen differenzieren und von Lymphozyten, Plasmazellen, Fibroblasten und Kollagen umgeben sind. In der Lunge liegen sie entlang der Lymphgefäße peribronchiolär, subpleural und perilobulär bzw. entlang der bronchovaskulären Bündel.
Diagnostik
Die Diagnose beruht auf einem passenden klinisch-radiologischen Bild, dem histologischen Nachweis nicht-verkäsender Granulome und dem Ausschluss anderer granulomatöser Erkrankungen (z. B. Tuberkulose, Pilzinfektionen, Berylliose, exogen-allergische Alveolitis, Lymphome). Ein typisches Löfgren-Syndrom erfordert ohne Hinweise auf eine Tuberkulose meist keine Biopsie.
Bildgebung
- Röntgen-Thorax: häufigster Befund ist die bihiläre Lymphadenopathie, oft als Zufallsbefund.
- HRCT: empfindlicher für hiläre und mediastinale Lymphknoten und Parenchymveränderungen, bevorzugt in den Oberlappen: Verdickung der bronchovaskulären Bündel und Bronchialwände, perlschnurartig verdickte Interlobärsepten, Knötchen, Milchglastrübungen, in fortgeschrittenen Stadien Zysten und Traktionsbronchiektasen.
- PET: spürt okkulte aktive Herde (z. B. Knochen, Muskeln, Leber, Milz) als Biopsieort auf.
Gewebesicherung
- EBUS-gesteuerte Nadelaspiration mediastinaler und hilärer Lymphknoten, transbronchiale Lungenbiopsie oder Biopsie leicht zugänglicher Läsionen (Haut, periphere Lymphknoten).
- Bronchoalveoläre Lavage: eine Lymphozytose (über 15 %) und ein CD4/CD8-Quotient über 3,5 stützen im passenden Zusammenhang die Diagnose.
Funktion, Labor und Organscreening
- Lungenfunktion: im Frühstadium oft normal, später Restriktion und verminderte Diffusionskapazität; 6-Minuten-Gehtest zur Erfassung einer Belastungsentsättigung.
- Labor: Serumkalzium und Kalziumausscheidung im 24-Stunden-Urin (Hyperkalzurie auch bei normalem Serumkalzium), Nieren- und Leberwerte, Blutbild. Ein erhöhtes Angiotensin-Converting-Enzym (ACE) kann auf eine Sarkoidose hinweisen, ist aber unspezifisch.
- Suche nach extrapulmonalem Befall: 12-Kanal-EKG, augenärztliche Spaltlampenuntersuchung; bei Verdacht auf Herz- oder Nervenbeteiligung weiterführende Bildgebung (z. B. MRT, PET).
Weiterlernen in der App
Weiterführende Literatur (frei zugänglich)
Querverweise
Weitere Themen: Pneumologie
- Ambulant erworbene Pneumonie
- Tuberkulose
- Pneumothorax
- Lungenkarzinom (Bronchialkarzinom)
- COPD (chronisch obstruktive Lungenerkrankung)
- Pleuraerguss
- Asthma bronchiale
- ARDS (akutes Atemnotsyndrom)
- Legionellose (Legionärskrankheit)
- Pleuraempyem
- Alpha-1-Antitrypsin-Mangel
- Idiopathische Lungenfibrose und interstitielle Lungenerkrankungen
Siehe auch
Hinweis: Lerninhalt für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.