Idiopathische Lungenfibrose und interstitielle Lungenerkrankungen
Prüfungsrelevanz: in 2 von über 100 Prüfungsprotokollen · Rang 142- Synonyme
- Lungenfibrose, IPF, ILD, interstitielle Lungenerkrankung, Lungenvernarbung, UIP
- Fachgebiet
- Innere Medizin · Pneumologie
- Bilder
- CT 1 · Histologie 1 · Makropräparat 1
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (3)
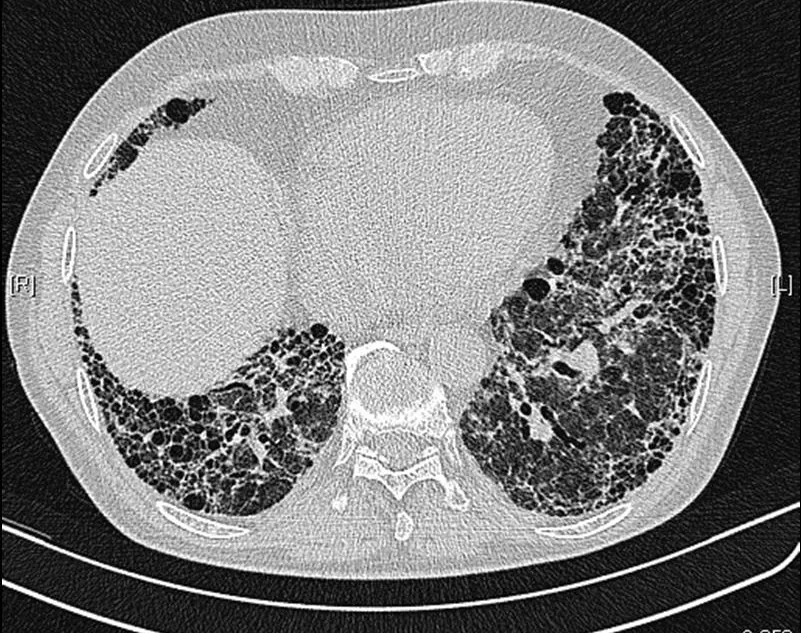 CT
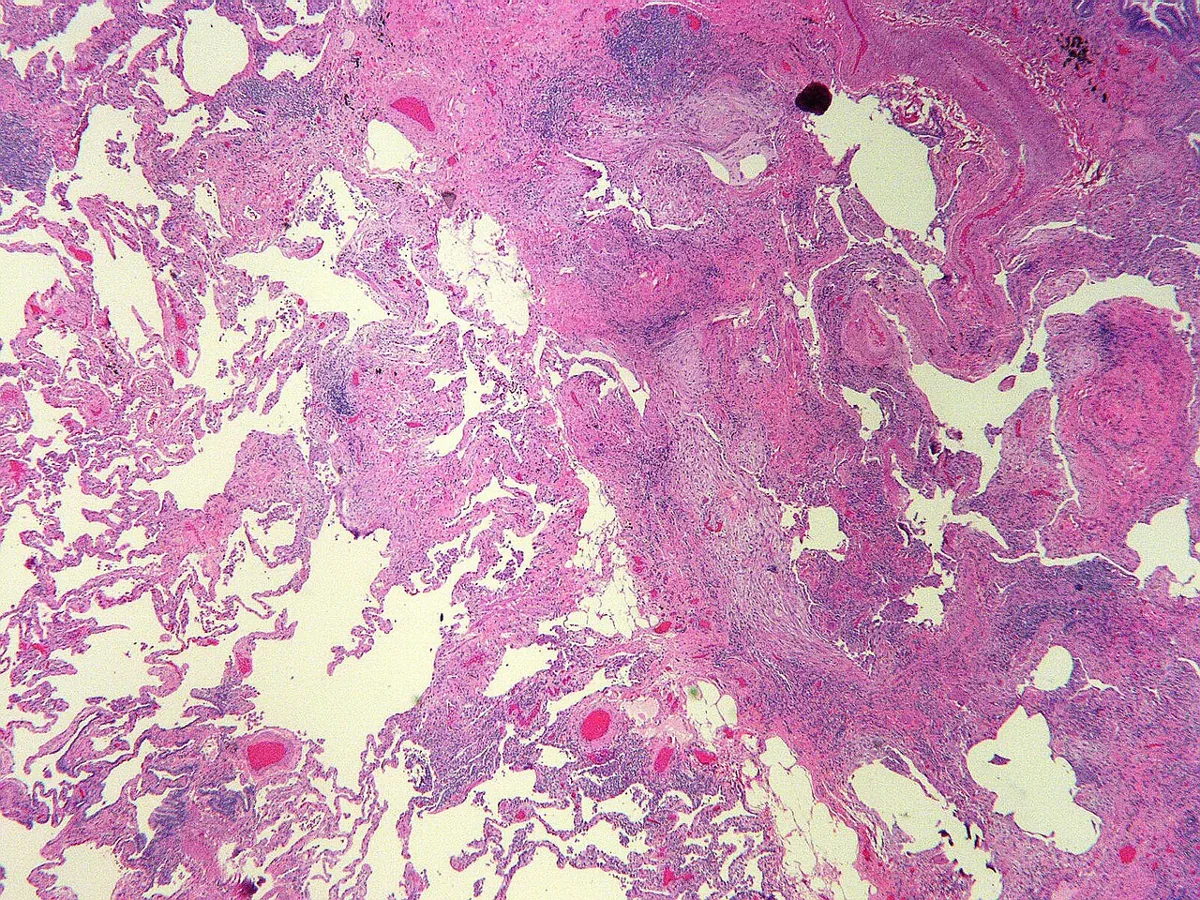 Histologie
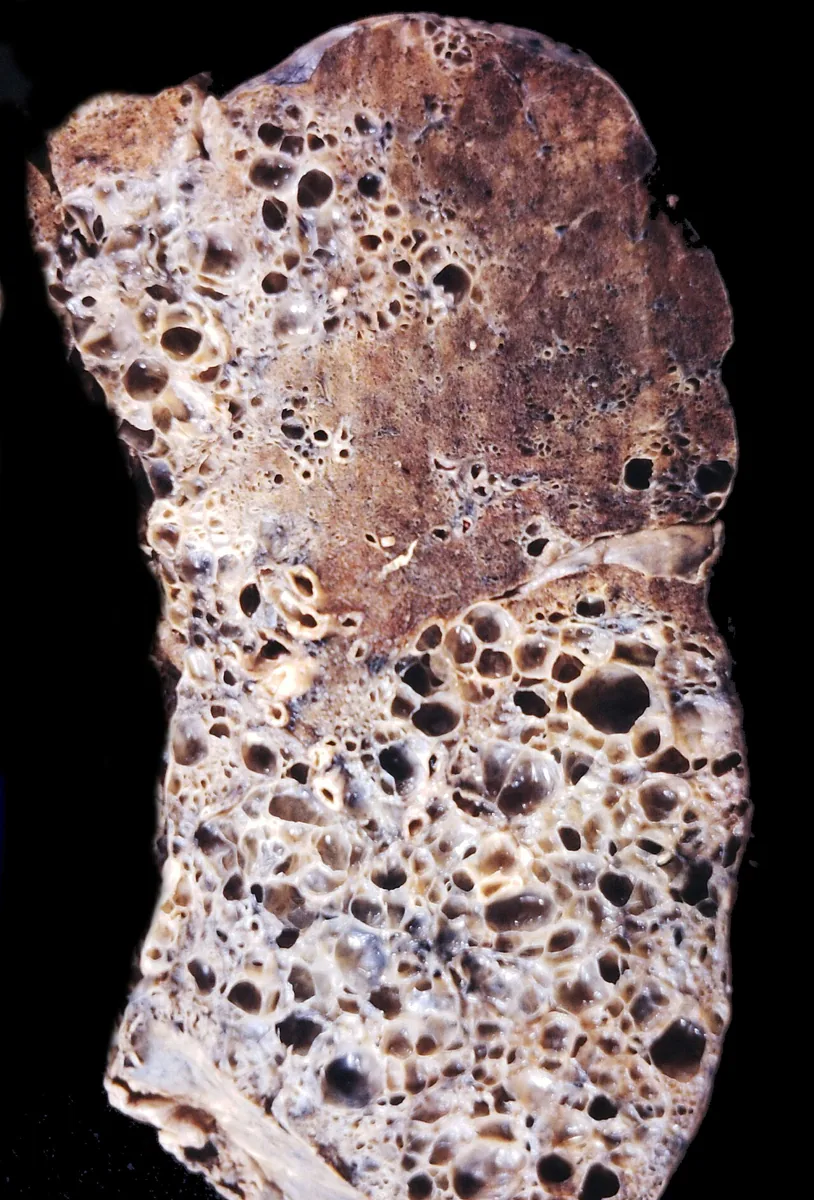 Makropräparat
Definition
Interstitielle Lungenerkrankungen (ILD, diffuse parenchymatöse Lungenerkrankungen) sind eine heterogene Gruppe von Erkrankungen, deren pathologische Prozesse primär das Interstitium der Lunge betreffen und sich auf Alveolen, Bronchiolen und Bronchien ausbreiten. Kennzeichnend sind eine diffuse Verdickung der Alveolarsepten, Fibroblastenproliferation und Kollagenablagerung, unbehindert fortschreitend bis zur Lungenfibrose.
Die idiopathische Lungenfibrose (IPF) ist eine fibrosierende Erkrankung unbekannter Ursache mit dem histologischen Muster der gewöhnlichen interstitiellen Pneumonie (UIP); sie macht die meisten Fälle idiopathischer interstitieller Pneumonien aus.
Einteilung
Unterschieden werden u. a. akute und chronische, granulomatöse und nicht-granulomatöse Formen sowie Erkrankungen bekannter und unbekannter Ursache:
- Systemische rheumatische Erkrankungen: z. B. rheumatoide Arthritis, systemische Sklerose, Sjögren-Syndrom, systemischer Lupus erythematodes, Myositiden (besonders Antisynthetase-Syndrom), Mischkollagenose.
- Iatrogen und toxisch: zahlreiche Medikamente, darunter Zytostatika und Antiarrhythmika, sowie Drogen wie Kokain.
- Berufs- und Umweltbelastungen: anorganische Stäube (Asbestose, Silikose, Berylliose, Kohlenbergarbeiter-Pneumokoniose, Hartmetalle) und organische Antigene (exogen-allergische Alveolitis).
- Idiopathische interstitielle Pneumonien: IPF, nicht-spezifische interstitielle Pneumonie, kryptogen organisierende Pneumonie, desquamative interstitielle Pneumonie, akute interstitielle Pneumonie, lymphoide interstitielle Pneumonie, pleuroparenchymale Fibroelastose.
- Weitere: Sarkoidose, Vaskulitiden, eosinophile Pneumonien, pulmonale Langerhans-Zell-Histiozytose, Lymphangioleiomyomatose, pulmonale alveoläre Proteinose, genetische Syndrome wie das Hermansky-Pudlak-Syndrom.
Vorkommen & Epidemiologie
Die Prävalenz interstitieller Lungenerkrankungen wird in Europa und den USA auf etwa 75 pro 100.000 Menschen geschätzt, mit leichter männlicher Prädominanz; höheres Alter, besonders über 70 Jahre, ist ein Risikofaktor. Die IPF betrifft Menschen über 50 Jahre, Männer etwa doppelt so häufig wie Frauen, mit deutlich steigender Inzidenz in jedem weiteren Lebensjahrzehnt.
Ätiopathogenese
Bei der IPF schädigen wiederholte kleine Verletzungen alveoläre Epithelzellen, die bereits zur Seneszenz neigen. Umweltfaktoren (vor allem aktuelles oder früheres Rauchen), genetische Faktoren und weitere, unbekannte Einflüsse führen zu einer Fehlfunktion des Epithels und zu überschießender Fibroproliferation. Eine genetische Prädisposition durch Varianten des Muzin-Gens MUC5B findet sich in etwa 30–35 % der Fälle. Diskutiert werden außerdem Veränderungen des Lungenmikrobioms und berufliche Expositionen gegenüber Dämpfen.
Klinik
- Über Monate bis Jahre zunehmende Belastungsdyspnoe und unproduktiver Husten bei nahezu allen Patienten mit IPF; Allgemeinsymptome wie leichtes Fieber und Myalgien sind selten
- Feines, trockenes inspiratorisches „Knisterrasseln“ an beiden Lungenbasen (Sklerosiphonie, Klettverschluss-Rasselgeräusche)
- Trommelschlegelfinger bei etwa der Hälfte der Patienten, mitunter Akrozyanose
- Im Verlauf Zeichen der pulmonalen Hypertonie und der rechtsventrikulären Funktionsstörung
Histologie
Das UIP-Muster zeigt eine subpleurale Fibrose mit Fibroblastenherden und dichter Narbenbildung im Wechsel mit Arealen normalen Lungenparenchyms (Heterogenität), eine diffus verteilte interstitielle Entzündung mit Lymphozyten, Plasmazellen und Histiozyten sowie einen zystischen Umbau (Wabenlunge), der mit dem Fortschreiten zunimmt.
Diagnostik
- Röntgen-Thorax: diffuse retikuläre Zeichnung in den unteren und peripheren Lungenabschnitten; bei fortgeschrittener Fibrose kleine zystische Läsionen (Honigwaben) und Traktionsbronchiektasen.
- HRCT: für die Diagnose der IPF erforderlich; typisch sind fleckige, pleuranahe retikuläre Veränderungen mit verdickten Interlobärsepten, subpleurale Honigwaben und Traktionsbronchiektasen. Ausgeprägte Milchglastrübungen, Knötchen oder Mosaikmuster mit Air Trapping sprechen für eine andere Diagnose.
- Lungenfunktion: restriktives Muster; die Diffusionskapazität ist bei fast allen Patienten mit IPF vermindert; Belastungshypoxämie.
- Labor: spielt eine geringe Rolle, außer zum Ausschluss systemischer rheumatischer Erkrankungen.
- Lungenbiopsie: bei weiterhin unklarer Diagnose nach der Erstuntersuchung.
HRCT-Muster UIP und NSIP
Die internationale Leitlinie (ATS/ERS/JRS/ALAT) teilt die HRCT-Befunde in vier Kategorien ein: UIP-Muster, wahrscheinliches UIP-Muster, unbestimmt für UIP und Befunde, die eher für eine andere Diagnose sprechen.
- UIP-Muster: subpleural und basal betont, oft heterogen (normales Lungengewebe neben Fibrose); Honigwaben mit oder ohne Traktionsbronchiektasen bzw. -bronchiolektasen, meist mit retikulärem Muster und leichten Milchglastrübungen.
- Wahrscheinliches UIP-Muster: ebenfalls subpleural und basal betont; retikuläres Muster mit Traktionsbronchiektasen bzw. -bronchiolektasen, ohne Aussparung der subpleuralen Zone.
- Hinweis auf eine NSIP: peribronchovaskulär betonte Veränderungen mit Aussparung der subpleuralen Zone.
Therapie-Grundzüge
- Bei idiopathischer Lungenfibrose verlangsamen Antifibrotika den Lungenfunktionsverlust und senken die Exazerbationsrate; eine Immunsuppression ist hier nicht angezeigt.
- Bei anderen interstitiellen Lungenerkrankungen richtet sich die Therapie nach der Ursache, etwa Expositionskarenz oder Immunsuppression bei entzündlichen Formen, bei progredienter Fibrose ebenfalls antifibrotisch.
- Supportiv kommen Sauerstofftherapie und pneumologische Rehabilitation hinzu; geeignete Patientinnen und Patienten werden frühzeitig zur Lungentransplantation evaluiert.
Konkrete Therapieschemata mit Wirkstoffen und Dosierungen lernst du in InnereFuchs.
Weiterlernen in der App
Weiterführende Literatur (frei zugänglich)
- MSD Manual Profi-Ausgabe: Interstitielle Lungenerkrankungen
- MSD Manual Profi-Ausgabe: Idiopathische pulmonale Fibrose
- StatPearls: Idiopathic Pulmonary Fibrosis
- Idiopathic Pulmonary Fibrosis (an Update) and Progressive Pulmonary Fibrosis in Adults: An Official ATS/ERS/JRS/ALAT Clinical Practice Guideline
Querverweise
Weiterlernen: Teste dein Wissen
Eine Frage aus der InnereFuchs-App zu Idiopathische Lungenfibrose und interstitielle Lungenerkrankungen – tippe eine Antwort an.
Frage 1 von 1
Interstitielle Lungenerkrankungen (ILD) – Klassifikation & Diagnostik: IPF (idiopathische Lungenfibrose): Chronisch-progrediente fibrosierende ILD unbekannter Ätiologie, _____ Prognose unter den ILD.
Auflösung
Richtig: schlechteste. IPF (idiopathische Lungenfibrose): Chronisch-progrediente fibrosierende ILD unbekannter Ätiologie, schlechteste Prognose unter den ILD. NSIP (nicht-spezifische interstitielle Pneumonie): Kann idiopathisch oder assoziiert sein (z.B. Kollagenosen, Medikamente).
Mehr Fragen dieser Art – mit Erklärung und Wiederholung nach Plan – in der App.
Hinweis: Lerninhalt für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.