Dermatomyositis und Polymyositis
- Synonyme
- Dermatomyositis, Polymyositis, Muskelentzündung, Myositis, Antisynthetase-Syndrom, Einschlusskörpermyositis
- Fachgebiet
- Innere Medizin · Rheumatologie & Immunologie
- Bilder
- Histologie 1 · Klinik 3
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (4)
 Histologie
Definition
Die idiopathischen inflammatorischen Myopathien sind autoimmune Erkrankungen mit entzündlichen und degenerativen Veränderungen der Muskulatur (z. B. Polymyositis, immunvermittelte nekrotisierende Myopathie) oder von Haut und Muskulatur (Dermatomyositis). Leitsymptom ist eine symmetrische Schwäche vor allem der proximalen Becken- und Schultergürtelmuskulatur, teils mit Muskelschmerzen, Atrophie und bindegewebigem Umbau.
Einteilung
- Dermatomyositis (einschließlich amyopathischer Form ohne Muskelbeteiligung): mit typischen Hautveränderungen
- Antisynthetase-Syndrom: Myositis, interstitielle Lungenerkrankung, nicht erosive Arthritis, Fieber, „Mechanikerhände“, Raynaud-Syndrom
- Immunvermittelte nekrotisierende Myopathie: u. a. Anti-SRP- und Anti-HMGCR-assoziiert (auch statinassoziiert); schwere Schwäche, sehr hohe CK, Dysphagie
- Einschlusskörpermyositis: höheres Alter, langsam fortschreitend, auch distale Muskeln (Hände, Füße)
- Polymyositis: Myositis ohne Hautbeteiligung, inzwischen selten diagnostiziert
- Overlap-Myositis: zusammen mit systemischem Lupus erythematodes oder systemischer Sklerose
Vorkommen & Epidemiologie
Außer der Einschlusskörpermyositis sind die meisten Formen bei Frauen häufiger. Die Erkrankungen treten am häufigsten zwischen 40 und 60 Jahren auf, bei Kindern zwischen 5 und 15 Jahren.
Ätiopathogenese
Vermutet wird eine Autoimmunreaktion gegen Muskelgewebe bei genetisch empfänglichen Menschen; familiäre Häufungen und HLA-Assoziationen (z. B. Haplotyp HLA-DRB1*03-DQA1*05-DQB1*02) sind bekannt. Mögliche Auslöser sind Virusinfektionen, bestimmte Medikamente und Malignome; bei Dermatomyositis und nekrotisierender Myopathie kann ein Tumor über gemeinsame Antigene von Tumor und Muskel eine Myositis anstoßen.
Die Dermatomyositis gilt als komplementvermittelte Vaskulopathie mit Immunkomplexablagerung, die Polymyositis als direkte T-Zell-vermittelte Muskelschädigung; bei der nekrotisierenden Myopathie dominieren Makrophagen und Myophagozytose.
Klinik
- Muskelschwäche über Wochen bis Monate: Probleme beim Heben der Arme über den Kopf, Treppensteigen und Aufstehen; Schwäche der Nackenbeuger; Hände, Füße, Augen- und Gesichtsmuskeln bleiben außer bei der Einschlusskörpermyositis ausgespart.
- Schluckstörung und Aspirationsgefahr durch Befall von Rachen- und oberer Ösophagusmuskulatur; in schweren Fällen Dysphonie und Zwerchfellschwäche.
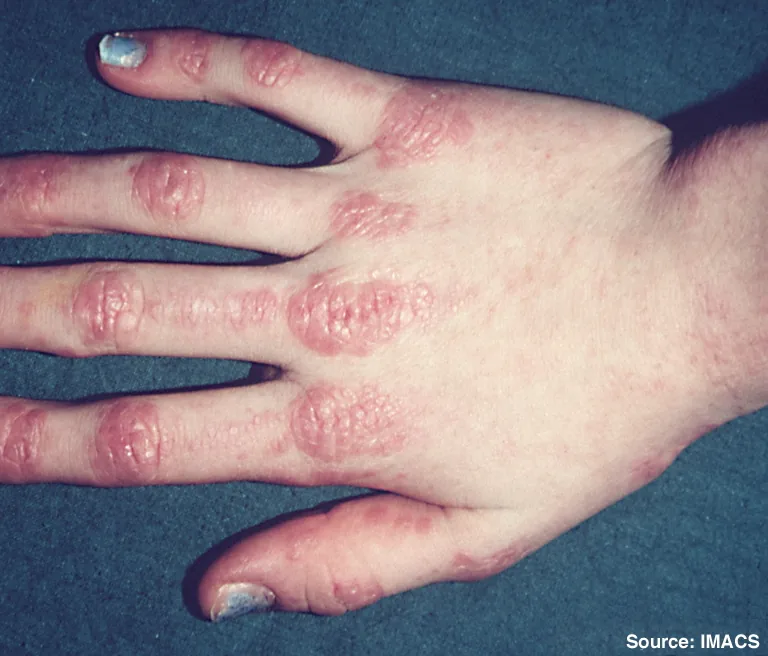
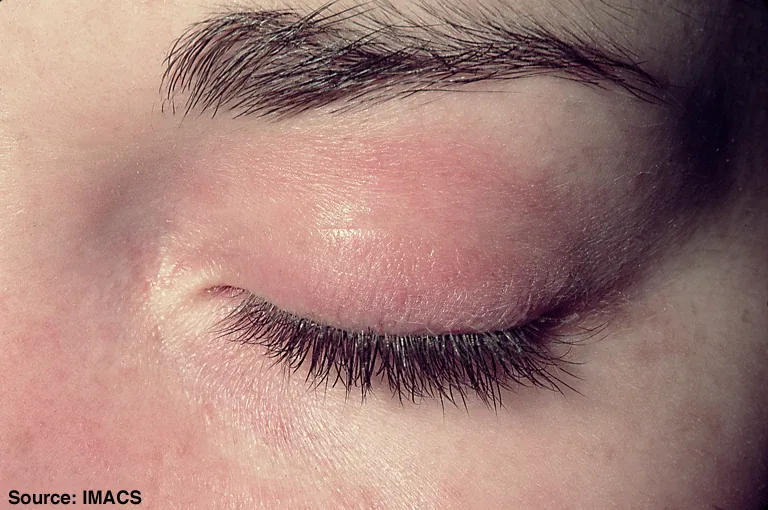
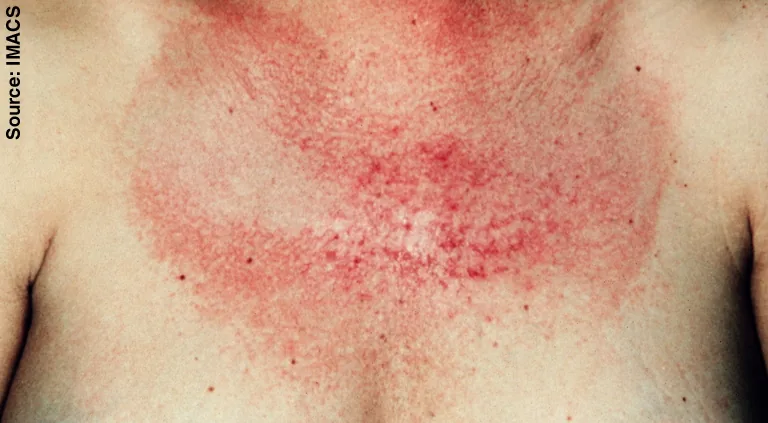
- Haut bei Dermatomyositis: lilafarbenes periorbitales Ödem (heliotropes Erythem), Gottron-Papeln über Fingergrund- und -mittelgelenken, V-Zeichen und Schal-Zeichen, Nagelfalzveränderungen, Kalzinose (besonders juvenile Form).
- Lunge: interstitielle Lungenerkrankung, besonders bei Antisynthetase-Antikörpern; Herzbeteiligung mit Perikarditis oder Kardiomyopathie.
- Polyarthralgien, Raynaud-Syndrom, Fieber, Müdigkeit, Gewichtsverlust.
- Malignomassoziation, vor allem bei Dermatomyositis (u. a. Ovar, Zervix, Lunge, Harnblase, Prostata; in Asien Nasopharynx).
Histologie
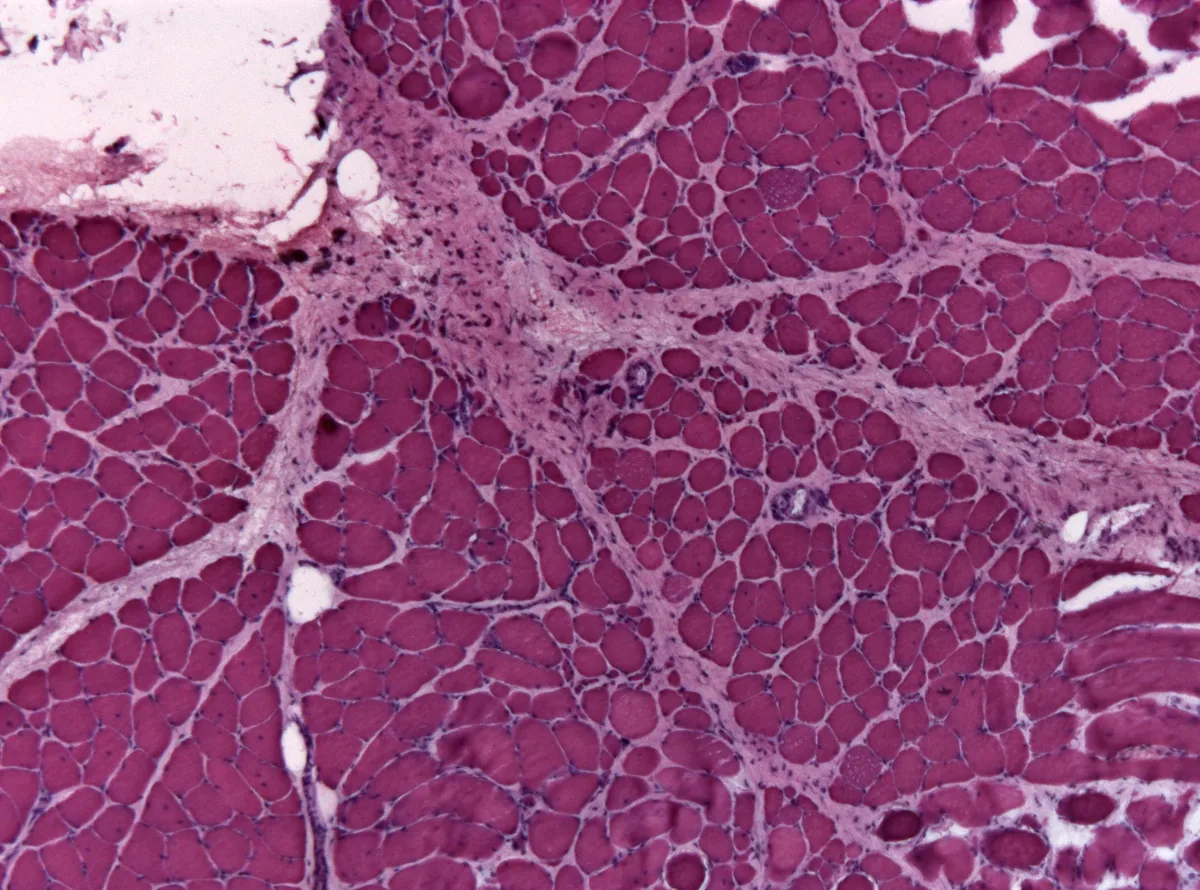
Die Muskelbiopsie zeigt chronische Entzündung mit Faserdegeneration und Regeneration. Bei der Polymyositis überwiegen endomysiale CD8-positive T-Zell-Infiltrate ohne Vaskulopathie, bei der Dermatomyositis perifaszikuläre, B-Zell-betonte Infiltrate mit perivaskulärer Entzündung.
Diagnostik
- Muskelenzyme: Kreatinkinase (CK, am spezifischsten), Aldolase, Transaminasen; Troponin I erhöht bei Herzbeteiligung.
- Autoantikörper: ANA bei bis zu 80 %; myositisspezifische Antikörper ordnen Subtypen zu: Anti-Jo-1 und andere Antisynthetase-Antikörper (Myositis, interstitielle Lungenerkrankung), Anti-Mi-2 (ausgeprägte Hautbeteiligung), Anti-MDA5 (amyopathische Dermatomyositis, schwere interstitielle Lungenerkrankung, Hautulzera), Anti-TIF1γ und Anti-NXP-2 (erhöhtes Tumorrisiko), Anti-SRP und Anti-HMGCR (nekrotisierende Myopathie), Anti-cN1A (Einschlusskörpermyositis), Anti-PM-Scl und Anti-Ku (Overlap).
- Elektromyographie und MRT der betroffenen Muskulatur: grenzen neurogene Ursachen ab und zeigen Muskelödem als geeigneten Biopsieort.
- Lunge und Herz: Röntgen, CT, Lungenfunktion und Echokardiographie bei Verdacht auf interstitielle Lungenerkrankung oder pulmonale Hypertonie; Schluckuntersuchung bei Dysphagie.
- Tumorsuche, vor allem bei Dermatomyositis.
Weiterlernen in der App
Weiterführende Literatur (frei zugänglich)
Querverweise
Weitere Themen: Rheumatologie & Immunologie
- Rheumatoide Arthritis
- Systemischer Lupus erythematodes (SLE)
- Granulomatose mit Polyangiitis (GPA, Morbus Wegener)
- Polymyalgia rheumatica
- Gicht (Arthritis urica)
- Reaktive Arthritis
- Morbus Behçet
- Riesenzellarteriitis (Arteriitis temporalis)
- Septische Arthritis
- Mischkollagenose (Sharp-Syndrom)
- Psoriasis-Arthritis
- Uveitis bei rheumatischen Erkrankungen
Hinweis: Lerninhalt für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.