Thalassämie
Prüfungsrelevanz: in 2 von 105 Prüfungsprotokollen · Rang 142- Synonyme
- Mittelmeeranämie, Thalassaemia major, Thalassaemia minor, Cooley-Anämie, HbH-Krankheit, Beta-Thalassämie, Alpha-Thalassämie
- Fachgebiet
- Innere Medizin · Hämatologie & Onkologie
- Bilder
- Blutausstrich & Zytologie 2
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (2)
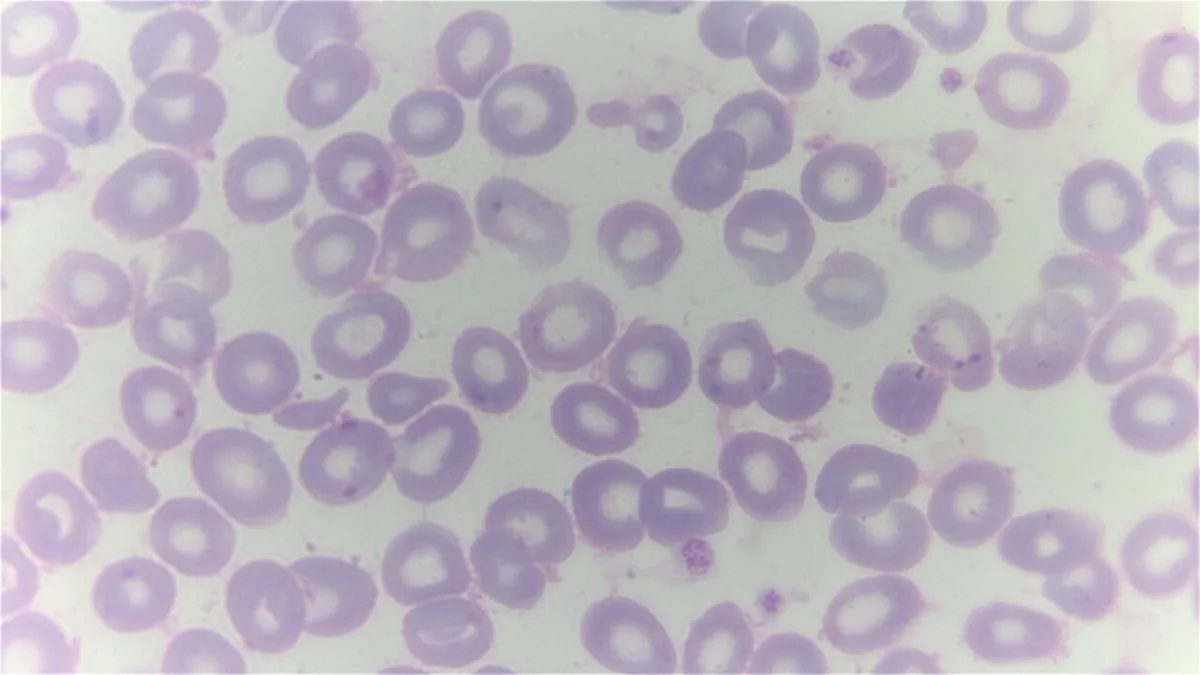 Blutausstrich & Zytologie
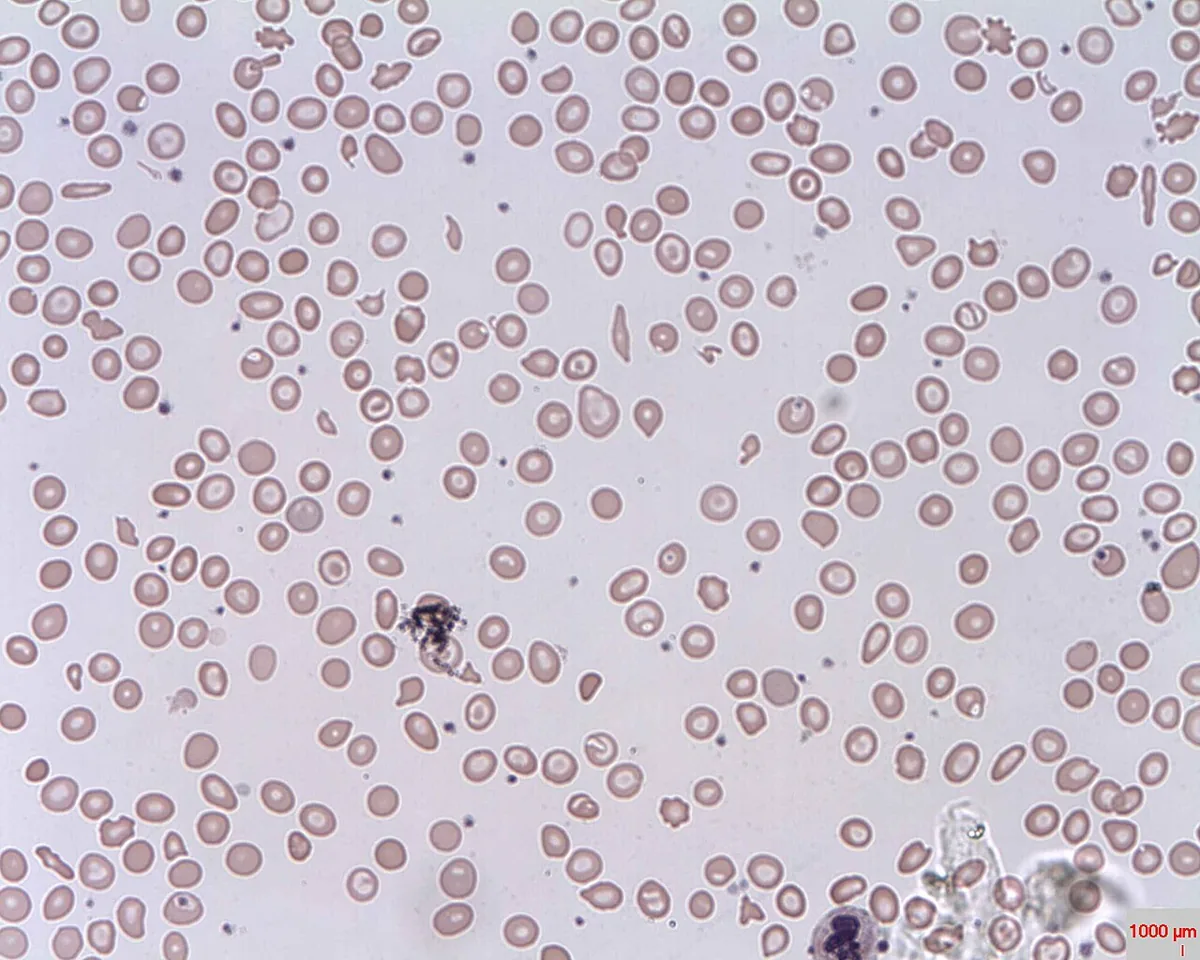 Blutausstrich & Zytologie
Definition
Thalassämien sind eine Gruppe meist autosomal-rezessiv vererbter, mikrozytärer Anämien, bei denen die Synthese einer oder mehrerer Globinketten vermindert ist oder fehlt. Je nach betroffenem Gen spricht man von α- oder β-Thalassämie. Sie gehören zu den Hämoglobinopathien und zu den häufigsten monogenen Erbkrankheiten weltweit.
Normales Erwachsenenhämoglobin (HbA) besteht aus zwei α- und zwei β-Ketten; daneben finden sich bis 2,5 % HbA2 (α2δ2) und unter 1,4 % fetales Hämoglobin HbF (α2γ2).
Einteilung
α-Thalassämie (vier α-Globin-Gene auf Chromosom 16)
- Ein Gen betroffen: stille Anlageträger, klinisch unauffällig
- Zwei Gene betroffen (α-Thalassaemia minor): leichte bis mäßige mikrozytäre Anämie ohne Beschwerden
- Drei Gene betroffen (HbH-Krankheit): Überschüssige β-Ketten bilden Tetramere (HbH), beim Säugling γ-Tetramere (Hb Bart's); symptomatische hämolytische Anämie mit Splenomegalie
- Vier Gene betroffen: Hydrops fetalis, intrauterin nicht lebensfähig, da Hämoglobin ohne α-Ketten keinen Sauerstoff transportieren kann
β-Thalassämie (β-Globin-Gen auf Chromosom 11)
Je nach Restaktivität des Gens unterscheidet man β⁰- (keine Bildung) und β⁺-Allele (verminderte Bildung). Klinisch werden drei Grundtypen unterschieden:
- β-Thalassaemia minor (heterozygote Anlageträger): meist beschwerdefrei, leichte mikrozytäre Anämie
- β-Thalassaemia intermedia (meist homozygot oder compound-heterozygot): breites Spektrum, Hb oft um 7–10 g/dl, Manifestation von der Kindheit bis ins Erwachsenenalter
- β-Thalassaemia major (Cooley-Anämie; homozygot β⁰/β⁰ oder schwer compound-heterozygot): schwere Anämie in den ersten beiden Lebensjahren
Vorkommen & Epidemiologie
Die α-Thalassämie ist besonders bei Menschen afrikanischer, mediterraner oder südostasiatischer Herkunft verbreitet, die β-Thalassämie im Mittelmeerraum, im Nahen und Mittleren Osten, auf dem indischen Subkontinent, in Südostasien und Afrika. Dort liegt der Anteil der Anlageträger bei 5–30 %. In der deutschstämmigen Bevölkerung ist die heterozygote β-Thalassämie mit geschätzt 0,01 % sehr selten; durch Migration ist die Zahl der Anlageträger einer Hämoglobinopathie in Deutschland aber deutlich gestiegen (bereits 2010 über 400.000).
Ätiopathogenese
Die α-Thalassämie beruht meist auf Deletionen von α-Globin-Genen, die β-Thalassämie überwiegend auf Punktmutationen im HBB-Gen (über 260 Varianten bekannt). Entscheidend ist das Ungleichgewicht der Globinketten: Bei der β-Thalassämie schädigt der Überschuss an α-Ketten die roten Vorstufen. Es resultieren eine hochgradig ineffektive Erythropoese mit massiver Expansion des Knochenmarks, eine geringergradige Hämolyse und eine hypochrome Anämie. Die gesteigerte, aber ineffektive Erythropoese unterdrückt Hepcidin und steigert so die Eisenaufnahme aus dem Darm.
Der Schweregrad wird durch die Restaktivität des Gens sowie durch Begleitfaktoren moduliert, besonders eine zusätzliche α-Thalassämie oder eine hereditäre Persistenz von HbF. Verwandte Varianten mit thalassämischem Bild sind die in Südostasien häufige HbE-Hämoglobinopathie und Hb Lepore.
Klinik
Minor-Formen sind meist beschwerdefrei oder nur gering symptomatisch. Ein gleichzeitiger Eisenmangel, etwa in der Schwangerschaft oder bei Kindern, kann die Anämie deutlich verstärken.
Thalassaemia major und schwere intermedia:
- schwere Anämie mit Blässe, Wachstumsstörung, verzögerte oder ausbleibende Pubertät
- Ikterus, Gallensteine, Unterschenkelgeschwüre
- ausgeprägte, oft massive Splenomegalie, Hypersplenismus
- Knochenmarkexpansion: Verdickung der Schädelknochen und Jochbeine, pathologische Frakturen der langen Röhrenknochen
- extramedulläre Blutbildung, typischerweise paravertebral, bei Thalassaemia intermedia in über 20 %
- Eisenüberladung mit Kardiomyopathie und Herzinsuffizienz, Lebersiderose bis zur Zirrhose sowie endokrinen Störungen (Hypogonadismus bei bis zu zwei Dritteln, Diabetes mellitus bei bis zu 15 %)
Histologie
Blutausstrich und Knochenmark
Typisch sind kleine, blasse Erythrozyten, Targetzellen und basophile Tüpfelung; bei der Thalassaemia major ist der Ausstrich mit zahlreichen kernhaltigen roten Vorstufen nahezu beweisend. Das Knochenmark zeigt eine ausgeprägte erythroide Hyperplasie.
Diagnostik
- Blutbild: Mikrozytose bei im Verhältnis zum Hb hoher Erythrozytenzahl; bei Anlageträgern oft Zufallsbefund. Bei Thalassaemia major Hb häufig 6 g/dl oder weniger.
- Hämolyse- und Eisenparameter: Bilirubin, Serumeisen und Ferritin erhöht.
- Quantitative Hämoglobinanalyse (Elektrophorese, HPLC): β-Thalassaemia minor mit leicht erhöhtem HbA2 (über 3,5–4 %); bei Thalassaemia major HbF stark erhöht (bis 90 %) und HbA2 über 3 %. Bei α-Thalassämie sind HbA2 und HbF meist normal; die HbH-Krankheit zeigt schnell wandernde HbH- bzw. Hb-Bart's-Fraktionen.
- Molekulargenetik: Sicherung insbesondere der α-Thalassämie, bei unklaren β-Befunden und als Grundlage der Pränataldiagnostik.
- Röntgen: bei Thalassaemia major verdünnte Kortikalis, verbreiterter Diploeraum mit strahlenförmiger Trabekelzeichnung („sun-ray“), Osteoporose der langen Röhrenknochen, paravertebrale Blutbildungsherde im Thoraxbild.
Weiterlernen in der App
Weiterführende Literatur (frei zugänglich)
Querverweise
Weitere Themen: Hämatologie & Onkologie
- Anämie (Einteilung und Abklärung)
- Hämolytische Anämien
- Akute myeloische Leukämie (AML)
- Eisenmangelanämie
- Non-Hodgkin-Lymphome
- Vitamin-B12-Mangel und perniziöse Anämie
- Multiples Myelom (Plasmozytom)
- Paraneoplastische Syndrome
- Autoimmunhämolytische Anämie (AIHA)
- Febrile Neutropenie
- Immunthrombozytopenie (ITP)
- Renale Anämie
Hinweis: Lerninhalt für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.