Immunthrombozytopenie (ITP)
Prüfungsrelevanz: in 5 von 105 Prüfungsprotokollen · Rang 69- Synonyme
- Morbus Werlhof, idiopathische thrombozytopenische Purpura, Autoimmunthrombozytopenie, Immunthrombopenie, niedrige Blutplättchen
- Fachgebiet
- Innere Medizin · Hämatologie & Onkologie
- Bilder
- Klinik 2
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (2)
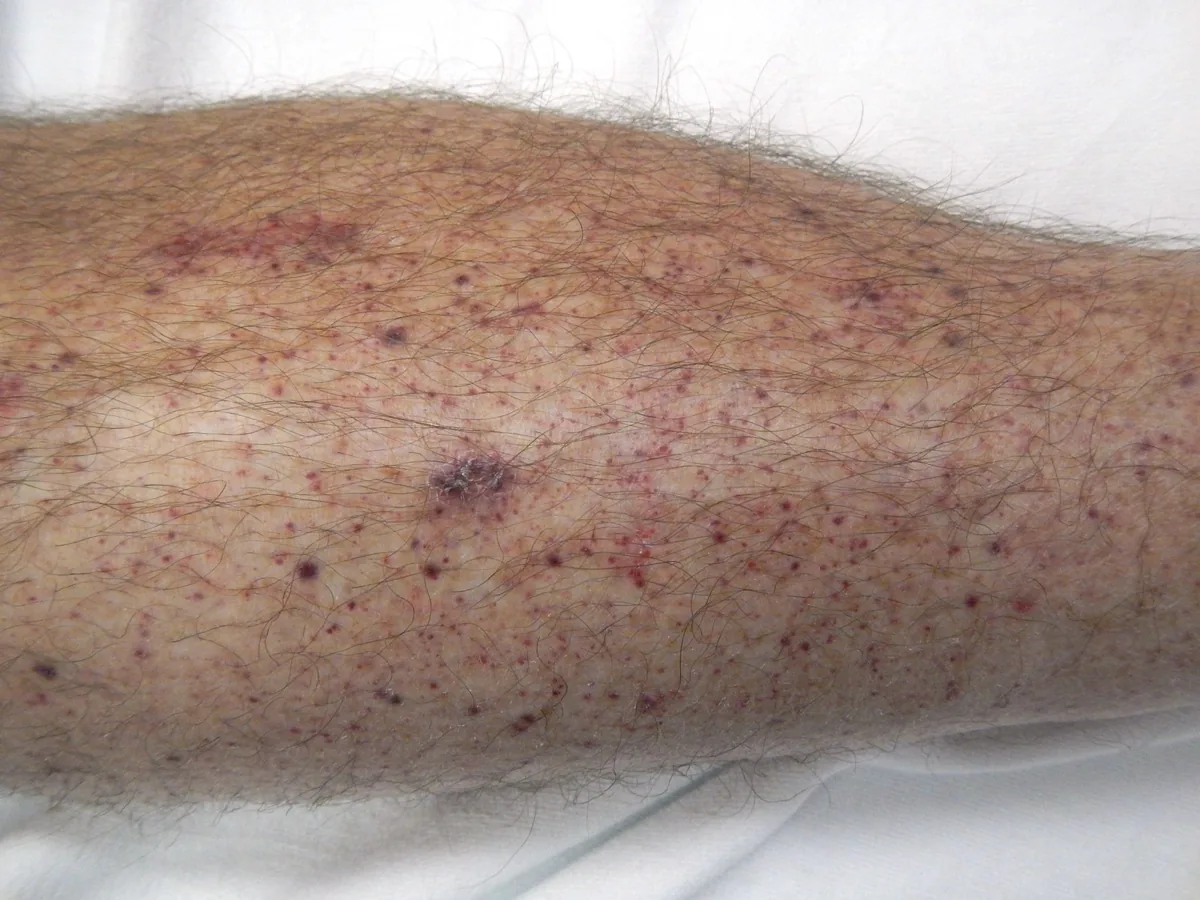
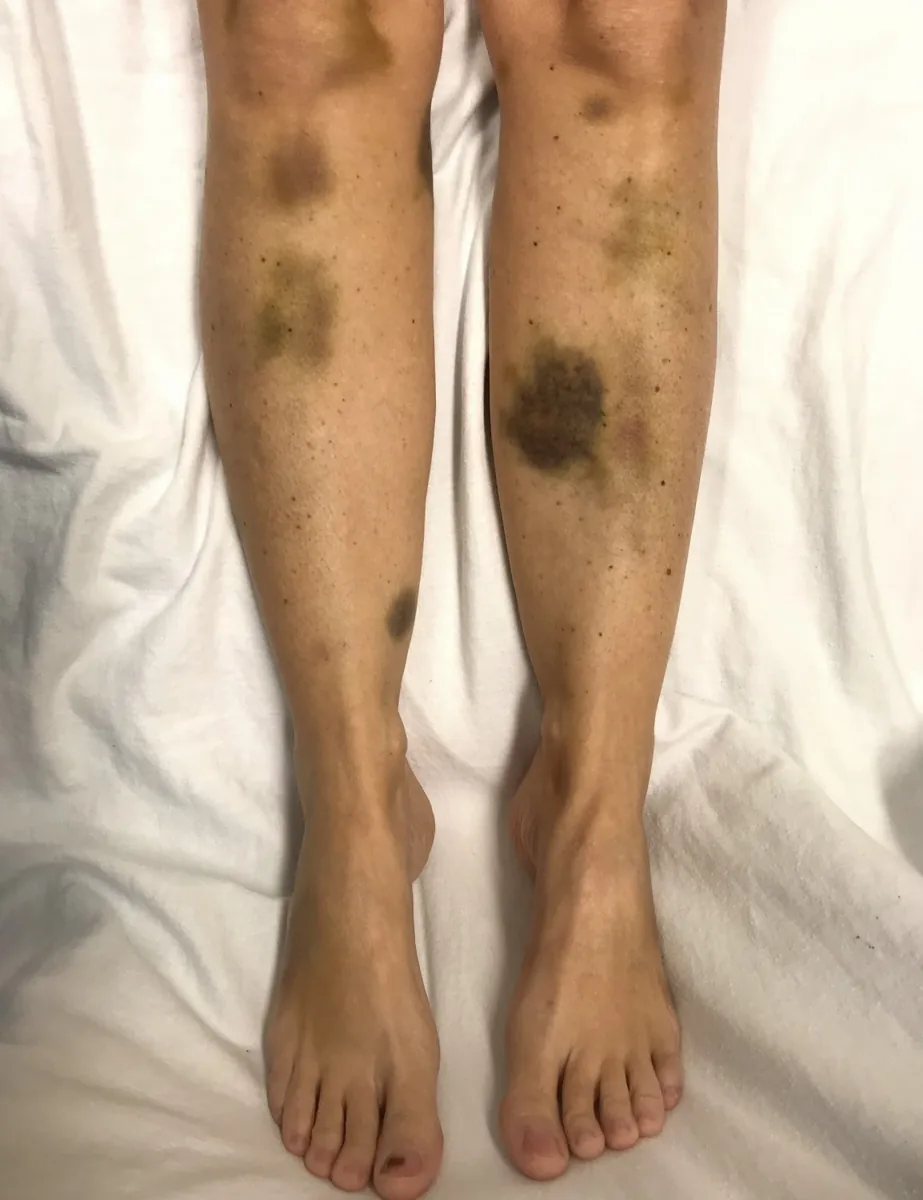
Definition
Die Immunthrombozytopenie (ITP), früher Morbus Werlhof oder idiopathische thrombozytopenische Purpura, ist eine erworbene, nicht erbliche Autoimmunerkrankung mit isolierter Thrombozytopenie unter 100 G/l. Anämie und Leukopenie fehlen typischerweise (eine Blutungsanämie durch Eisenmangel ausgenommen). Die ITP ist eine Ausschlussdiagnose: Es gibt keinen Test, der sie beweist.
Man unterscheidet die primäre ITP von sekundären Formen bei Grunderkrankungen wie anderen Autoimmunerkrankungen, lymphoproliferativen Erkrankungen, Immundefekten oder Infektionen (z. B. HIV, Hepatitis C).
Einteilung
Phasen nach Krankheitsdauer
- Neu diagnostiziert: bis 3 Monate nach Diagnose; spontane Normalisierungen sind noch häufig
- Persistierend: 3–12 Monate nach Diagnose
- Chronisch: länger als 12 Monate; eine spontane Normalisierung wird nun unwahrscheinlich
Vorkommen & Epidemiologie
Bei Erwachsenen liegt die Inzidenz bei 0,2–0,4 Neuerkrankungen pro 10.000 Einwohner und Jahr, die Prävalenz bei 0,9–2,6 pro 10.000; bei Kindern und Jugendlichen beträgt die Inzidenz 0,2–0,7, die Prävalenz 0,4–0,5 pro 10.000. Bei Kindern tritt die ITP oft akut nach einem Infekt auf und verläuft meist selbstlimitierend, bei Erwachsenen in etwa 60–70 % chronisch. Etwa 8 % der Menschen mit variablem Immundefektsyndrom (CVID) haben zugleich eine ITP.
Ätiopathogenese
Autoantikörper, meist gegen Glykoproteine der Thrombozytenoberfläche (z. B. GP IIb/IIIa), führen über Fc-Rezeptoren zum vermehrten Abbau der Plättchen in Milz und Leber. Weitere Mechanismen sind Komplementschädigung, Desialylierung mit Abbau in der Leber, eine direkte Schädigung durch autoreaktive T-Lymphozyten sowie die Hemmung der Thrombozytenbildung: Autoantikörper schädigen Megakaryozyten, und die Thrombopoetinbildung ist relativ vermindert.
Bei Kindern wird die Antikörperbildung oft durch Virusinfekte ausgelöst; bei Erwachsenen bleibt der Auslöser meist unbekannt. In manchen Ländern (z. B. Japan, Italien) besteht eine Assoziation mit Helicobacter pylori.
Klinik
Viele Betroffene sind beschwerdefrei und werden durch eine Routine-Blutbildkontrolle entdeckt; bei Neudiagnose haben etwa 20–30 % der Erwachsenen keine Blutungszeichen. Typisch ist der thrombozytäre Blutungstyp:
- nicht tastbare Petechien, besonders an den Beinen; Purpura und Ekchymosen
- Schleimhautblutungen in Mund und Nase, verstärkte Menstruationsblutung, urogenitale Blutungen
- verstärkte Blutungs- und Hämatomneigung nach kleinen Verletzungen
- selten schwere innere Blutungen, intrazerebrale Blutungen in unter 1–2 %
- Fatigue, kognitive Einschränkungen
- trotz Thrombozytopenie erhöhtes Thromboserisiko
Die Milz ist nicht vergrößert, außer bei begleitender Virusinfektion oder autoimmunhämolytischer Anämie (Evans-Syndrom). Tastbare Purpura spricht eher für eine Vaskulitis, flächige Hämatome und Gelenkblutungen eher für eine plasmatische Gerinnungsstörung.
Histologie
Blutausstrich und Knochenmark
Im Ausstrich isolierte Thrombozytopenie mit großen Plättchen bei sonst normaler Morphologie der Erythrozyten und Leukozyten; keine Schistozyten. Im Knochenmark finden sich normale oder vermehrte Megakaryozyten bei ansonsten unauffälliger Blutbildung.
Diagnostik
- Blutbild in EDTA- und Citratblut zum Ausschluss einer Pseudothrombozytopenie (EDTA-induzierte Plättchenaggregate)
- Blutausstrich, beurteilt durch hämatologisch erfahrene Ärztinnen oder Ärzte: Thrombozytengröße und -granulierung, Ausschluss von TTP (Schistozyten), angeborenen Thrombozytopenien und Leukämie
- Erhöhtes mittleres Thrombozytenvolumen und erhöhte unreife Plättchenfraktion (bei Werten unter 50 G/l) passen zur ITP
- Gerinnung (Quick/INR, aPTT, Fibrinogen) und Leberwerte
- Anamnese: Medikamente, Alkohol, Infekte, Schwangerschaft, frühere Thrombosen, Familienanamnese
- Serologie auf HIV und Hepatitis C, Test auf Helicobacter pylori; Immunglobuline zum Ausschluss eines Immundefekts; direkter Coombs-Test bei begleitender Anämie (Evans-Syndrom)
- Thrombozytenautoantikörper nur bei persistierender oder chronischer ITP oder atypischem Verlauf (nur ein positiver Befund ist verwertbar)
- Knochenmark: bei atypischen Befunden, weiteren Blutbildveränderungen, im höheren Alter (ab etwa 60 Jahren) oder bei untypischem Verlauf
Weiterlernen in der App
Weiterführende Literatur (frei zugänglich)
Querverweise
Weitere Themen: Hämatologie & Onkologie
- Anämie (Einteilung und Abklärung)
- Hämolytische Anämien
- Akute myeloische Leukämie (AML)
- Eisenmangelanämie
- Non-Hodgkin-Lymphome
- Vitamin-B12-Mangel und perniziöse Anämie
- Multiples Myelom (Plasmozytom)
- Paraneoplastische Syndrome
- Autoimmunhämolytische Anämie (AIHA)
- Febrile Neutropenie
- Renale Anämie
- Aplastische Anämie
Hinweis: Lerninhalt für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.