Sichelzellkrankheit
Prüfungsrelevanz: in 2 von 105 Prüfungsprotokollen · Rang 142- Synonyme
- Sichelzellanämie, Drepanozytose, HbSS-Krankheit, Sichelzellanlage, HbS-Krankheit
- Fachgebiet
- Innere Medizin · Hämatologie & Onkologie
- Bilder
- Blutausstrich & Zytologie 2
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (2)
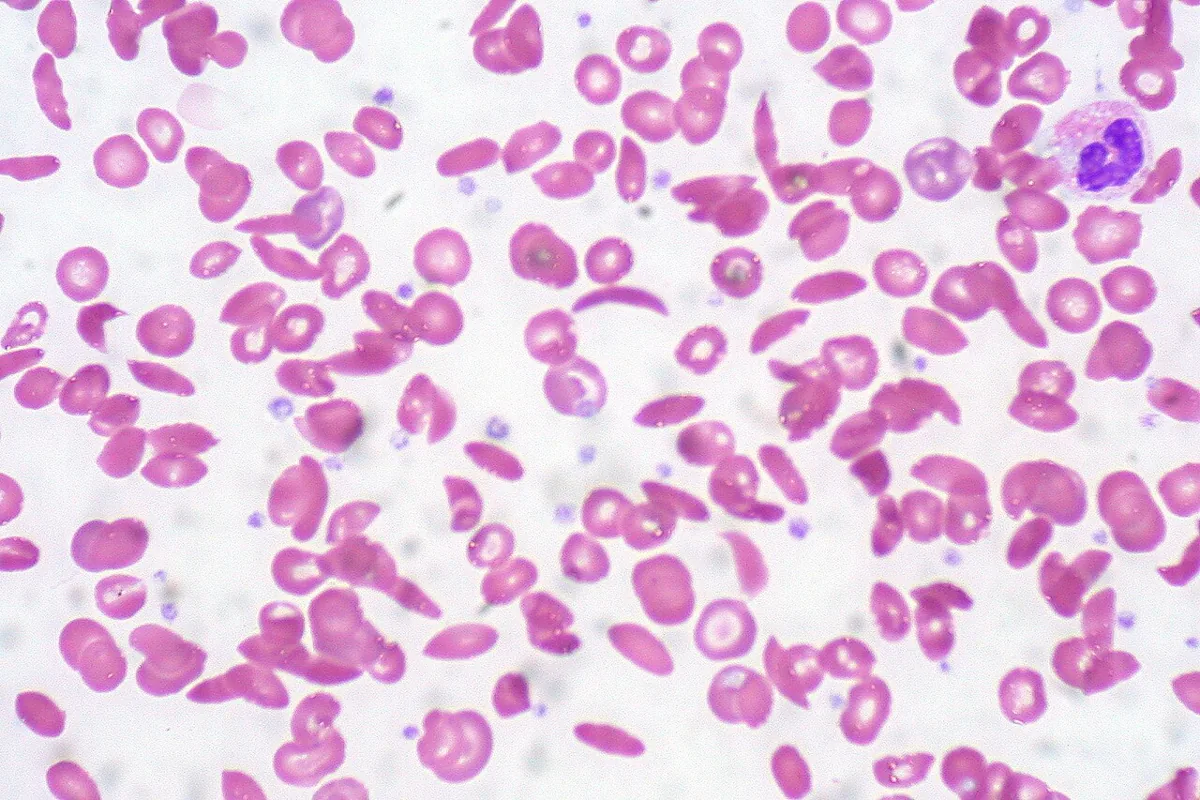 Blutausstrich & Zytologie
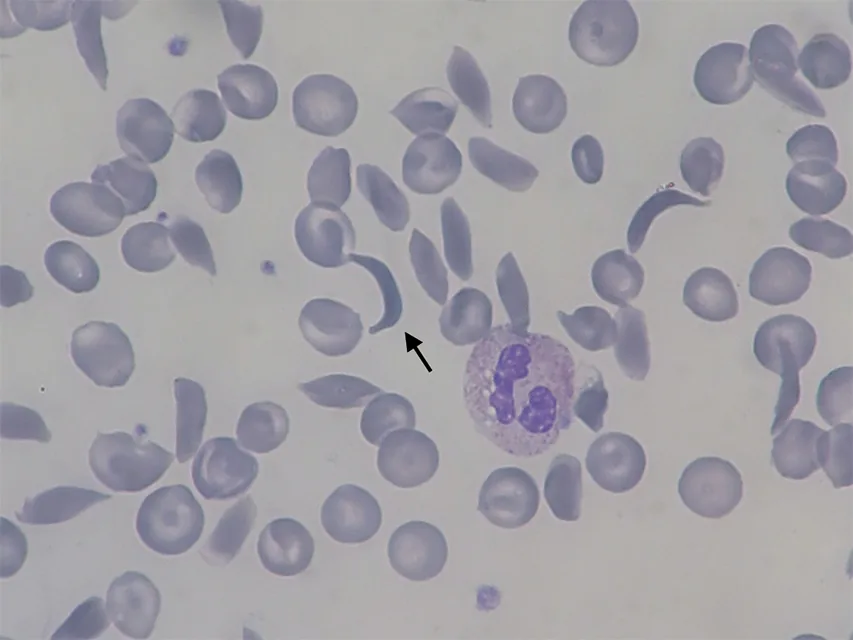 Blutausstrich & Zytologie
Definition
Die Sichelzellkrankheit ist eine erbliche Hämoglobinopathie mit chronischer hämolytischer Anämie und wiederkehrenden Gefäßverschlüssen. Ursache ist das abnorme Hämoglobin S (HbS). Zur Sichelzellkrankheit zählen die homozygote Sichelzellanämie (HbSS), die HbS-β⁰-Thalassämie sowie Mischformen wie die HbSC-Krankheit, die HbS-β⁺-Thalassämie und seltene weitere Varianten (z. B. HbSD, HbS-O-Arab).
Heterozygote Anlageträger (Sichelzellanlage, HbAS) haben keine Anämie und keine Schmerzkrisen.
Vorkommen & Epidemiologie
Die Erkrankung ist vor allem bei Menschen afrikanischer Herkunft verbreitet, außerdem im östlichen Mittelmeerraum, im Nahen Osten, auf der Arabischen Halbinsel, in Indien, Amerika und der Karibik. Weltweit lebten 2021 schätzungsweise 7,74 Millionen Menschen mit einer Sichelzellkrankheit. In den USA sind etwa 0,3 % der Menschen afrikanischer Herkunft homozygot und etwa 8 % Anlageträger. In Deutschland lebten 2023 schätzungsweise mindestens 3.000–5.000 Kinder und Erwachsene mit einer Sichelzellkrankheit.
Ätiopathogenese
Eine Punktmutation im β-Globin-Gen ersetzt an Position 6 der β-Kette Glutaminsäure durch Valin. Desoxygeniertes HbS ist schlecht löslich, polymerisiert und verformt die Erythrozyten bei niedrigem Sauerstoffpartialdruck zu starren Sichelzellen.
- Gefäßverschluss: Die unflexiblen Zellen haften am Endothel, lösen Entzündung und Vasokonstriktion aus und verlegen kleine Arteriolen und Kapillaren; es kommt zu Infarkten in der Mikrozirkulation, aber auch in großen Gefäßen (z. B. Schlaganfall). Endothelschäden fördern Thrombosen.
- Hämolyse: Die fragilen Sichelzellen werden durch mechanische Belastung im Kreislauf zerstört.
- Knochen: Chronische kompensatorische Knochenmarkhyperaktivität und Ischämie verformen die Knochen.
- Modifizierende Faktoren: Ein hoher HbF-Anteil (über 10 %) vermindert Schmerzkrisen, akutes Thoraxsyndrom und Unterschenkelulzera; auch eine begleitende α-Thalassämie oder ein G6PD-Mangel beeinflussen den Verlauf.
Krisen treten oft ohne erkennbaren Anlass auf, mitunter ausgelöst durch Fieber, Virusinfektionen oder lokale Traumata.
Klinik
Chronische Befunde
- meist kompensierte, unterschiedlich schwere Anämie mit Blässe und leichtem Ikterus
- bei Kindern häufig Hepatosplenomegalie; bei Erwachsenen ist die Milz durch wiederholte Infarkte meist geschrumpft (Autosplenektomie) – daraus folgt eine erhöhte Anfälligkeit für Pneumokokken- und Salmonelleninfektionen (einschließlich Salmonellen-Osteomyelitis)
- Kardiomegalie und systolisches Strömungsgeräusch, Gallensteine, wie ausgestanzt wirkende Ulzera an den Knöcheln
- Organschäden durch wiederholte Ischämie: Schlaganfall, Moyamoya, Krampfanfälle, avaskuläre Knochennekrosen (z. B. Hüftkopf), Konzentrationsschwäche der Niere, Papillennekrose, chronische Nierenerkrankung, Herzinsuffizienz, pulmonale Hypertonie, Lungenfibrose, Retinopathie
- Priapismus, vor allem bei jungen Männern
Akute Krisen
- Vasookklusive Schmerzkrise (häufigste Form): starke Schmerzen in langen Röhrenknochen, Händen und Füßen, Rücken und Gelenken durch Ischämie und Infarkte
- Akutes Thoraxsyndrom: plötzlich Fieber, Thoraxschmerz und Lungeninfiltrate, rasch zunehmende Hypoxämie mit Dyspnoe; in allen Altersgruppen, am häufigsten im Kindesalter
- Aplastische Krise: vorübergehender Stillstand der Erythropoese bei Parvovirus-B19-Infektion
- Milzsequestration: vor allem bei Kindern mit noch nicht fibrosierter Milz; akute Zellansammlung in der Milz mit Hb-Abfall um mindestens 2 g/dl bis zur Kreislaufinstabilität
- Lebersequestration mit rechtsseitigen Oberbauchschmerzen und rascher Lebervergrößerung; intrahepatische Cholestase mit ausgeprägter Hyperbilirubinämie und Gerinnungsstörung
- Akutes Multiorganversagen, oft aus einer schweren Schmerzkrise oder einem Thoraxsyndrom heraus
Histologie
Blutausstrich
Normozytäre Erythrozyten mit Sichelzellen (sichel- oder halbmondförmig mit spitz ausgezogenen Enden), Targetzellen, kernhaltigen roten Vorstufen und Polychromasie; eine Mikrozytose spricht für eine begleitende Thalassämie. Im Knochenmark (zur Diagnose nicht erforderlich) zeigt sich eine erythroide Hyperplasie.
Diagnostik
- Blutbild und Hämolysezeichen: Anämie, Retikulozyten häufig 10 % oder mehr, Bilirubin erhöht; BSG niedrig
- Hämoglobinanalyse (Elektrophorese, isoelektrische Fokussierung oder HPLC): bei Homozygotie nur HbS mit variablem HbF-Anteil; bei Anlageträgern mehr HbA als HbS
- Löslichkeitstest auf HbS (in den ersten Lebensmonaten unzuverlässig)
- DNA-Analyse zur Pränataldiagnostik und bei unklarem Genotyp; Neugeborenenscreening mittels Hämoglobinanalyse
- Bei akuten Krisen: Blutbild, Retikulozyten (unter 1 % bei aplastischer Krise), klinische Chemie; bei Thoraxschmerz oder Dyspnoe Röntgen-Thorax und Pulsoxymetrie, bei Fieber Kulturen
- Röntgen (Nebenbefund): verbreiterter Diploeraum mit strahlenförmiger Trabekelzeichnung, verdünnte Kortikalis der Röhrenknochen
- Eine unklare Hämaturie lässt auch an eine Sichelzellanlage denken.
Weiterlernen in der App
Weiterführende Literatur (frei zugänglich)
Querverweise
Weitere Themen: Hämatologie & Onkologie
- Anämie (Einteilung und Abklärung)
- Hämolytische Anämien
- Akute myeloische Leukämie (AML)
- Eisenmangelanämie
- Non-Hodgkin-Lymphome
- Vitamin-B12-Mangel und perniziöse Anämie
- Multiples Myelom (Plasmozytom)
- Paraneoplastische Syndrome
- Autoimmunhämolytische Anämie (AIHA)
- Febrile Neutropenie
- Immunthrombozytopenie (ITP)
- Renale Anämie
Hinweis: Lerninhalt für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.