Polycythaemia vera
- Synonyme
- Polyzythämie, Polycythaemia rubra vera, Morbus Vaquez-Osler, zu viele rote Blutkörperchen, myeloproliferative Neoplasie
- Fachgebiet
- Innere Medizin · Hämatologie & Onkologie
- Bilder
- MRT 1 · Blutausstrich & Zytologie 1
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (2)
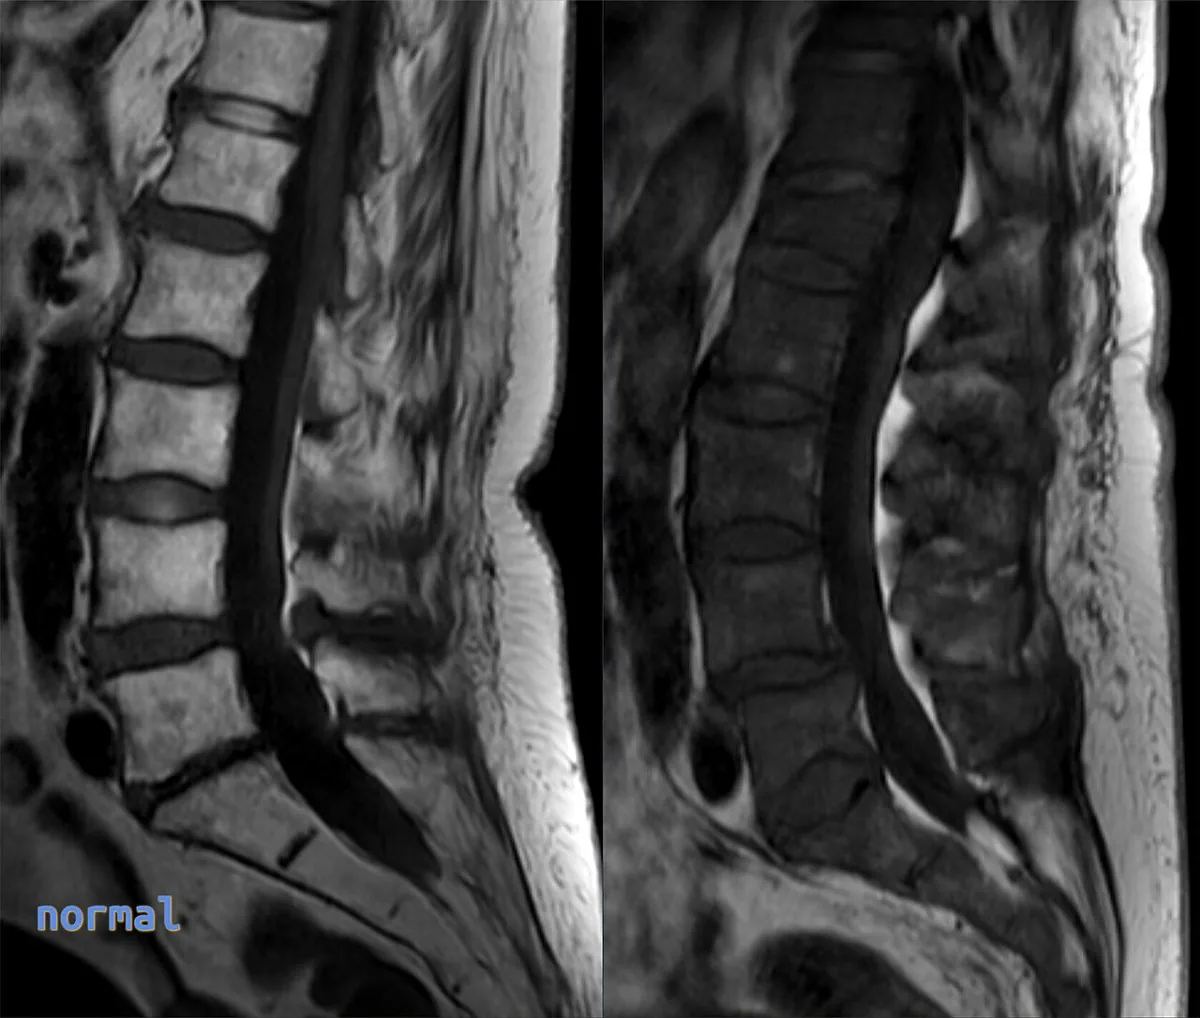 MRT
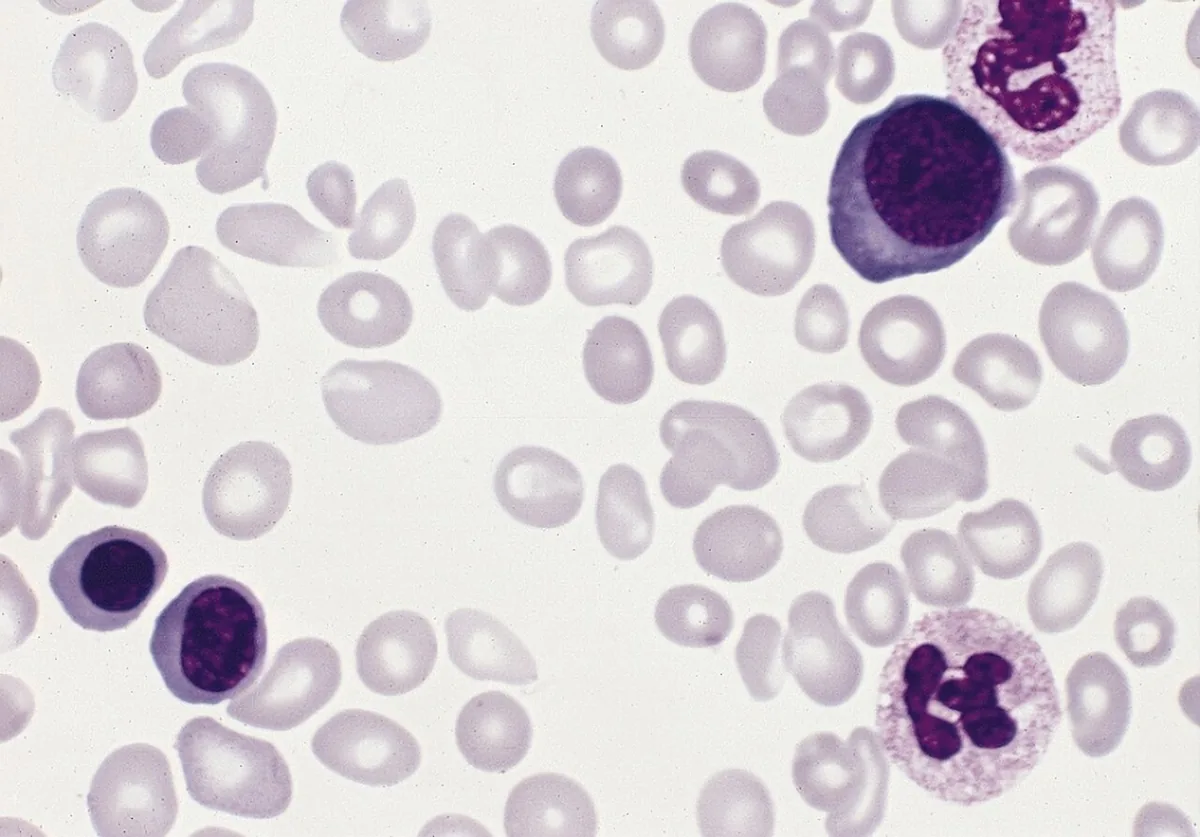 Blutausstrich & Zytologie
Definition
Die Polycythaemia vera (PV) ist eine chronische myeloproliferative Neoplasie. Kennzeichen ist die Vermehrung morphologisch normaler Erythrozyten, meist zusammen mit einer Vermehrung von Leukozyten und Thrombozyten (Panmyelose). Die Erythropoese läuft unabhängig vom Erythropoetin ab. Im Verlauf kann sich eine Myelofibrose oder seltener eine akute myeloische Leukämie entwickeln.
Vorkommen & Epidemiologie
Die PV ist die häufigste myeloproliferative Neoplasie; die Inzidenz in den USA wird auf etwa 2 pro 100.000 geschätzt und steigt mit dem Alter. Das mittlere Alter bei Diagnose liegt bei etwa 60 Jahren. Frauen können deutlich früher erkranken, teils schon im zweiten oder dritten Lebensjahrzehnt, oft mit einem Budd-Chiari-Syndrom.
Ätiopathogenese
Ursache ist eine erworbene Mutation einer hämatopoetischen Stammzelle. Die JAK2-V617F-Mutation (Exon 14) findet sich bei etwa 90 %, JAK2-Exon-12-Mutationen bei etwa 5 %; selten liegen CALR-Mutationen vor. Die Mutationen aktivieren die JAK2-Kinase dauerhaft, die Signale von Erythropoetin-, Thrombopoetin- und G-CSF-Rezeptor vermittelt.
Die gesteigerte Erythrozytenmasse erhöht Blutvolumen und Viskosität. Eine Plasmavolumenvermehrung kann die Erythrozytose anfangs maskieren, besonders bei Frauen. Die Eisenaufnahme ist durch verminderte Hepcidinbildung gesteigert; bei Eisenmangel entsteht eine mikrozytäre Erythrozytose.
Klinik
- Anfangs oft beschwerdefrei; später Schwäche, Kopfschmerzen, Benommenheit, Sehstörungen, Müdigkeit und Dyspnoe.
- Aquagener Pruritus (Juckreiz nach warmem Baden oder Duschen), oft das früheste Symptom.
- Plethora des Gesichts, gestaute Netzhautvenen.
- Erythromelalgie: gerötete, warme, schmerzhafte Hände und Füße, teils mit Fingerischämie.
- Splenomegalie bei über 30 %.
- Thrombosen arteriell und venös: Schlaganfall, tiefe Venenthrombose, Herzinfarkt, Netzhautgefäßverschluss, Milzinfarkt, Budd-Chiari-Syndrom; Mikrozirkulationsstörungen wie transitorische ischämische Attacken oder okuläre Migräne.
- Blutungen, meist gastrointestinal, bei etwa 10 %; bei Thrombozyten über 1.000.000/µl erworbenes Von-Willebrand-Syndrom.
- Hyperurikämie mit Gicht und Uratsteinen.
Diagnostik
- Blutbild: Hämoglobin über 16,5 g/dl bei Männern bzw. über 16,0 g/dl bei Frauen weckt den Verdacht. Hämatokrit und Hämoglobin können durch Plasmavolumenvermehrung oder Eisenmangel normal sein; die Erythrozytenzahl ist das verlässlichere Maß. Neutrophile und Thrombozyten sind meist erhöht.
- Mikrozytäre Erythrozytose bei normalem Hämatokrit ist typisch.
- Molekulargenetik: JAK2 V617F und JAK2 Exon 12, bei negativem Befund CALR und LNK.
- Serum-Erythropoetin: niedrig oder niedrig-normal; erhöhte Werte sprechen für eine sekundäre Erythrozytose, die häufiger ist und zuerst ausgeschlossen wird.
- Knochenmark: Panmyelose mit großen, gruppierten Megakaryozyten, teils vermehrte Retikulinfasern; nicht beweisend.
- Weitere Befunde: erhöhtes Vitamin B12, Hyperurikämie (bei mindestens 30 %); bei Blutungen Bestimmung des Von-Willebrand-Faktors.
- Thrombosen an ungewöhnlicher Stelle (Budd-Chiari-Syndrom, Pfortaderthrombose) lenken den Verdacht auf eine PV.
Weiterlernen in der App
Weiterführende Literatur (frei zugänglich)
Querverweise
Weitere Themen: Hämatologie & Onkologie
- Anämie (Einteilung und Abklärung)
- Hämolytische Anämien
- Akute myeloische Leukämie (AML)
- Eisenmangelanämie
- Non-Hodgkin-Lymphome
- Vitamin-B12-Mangel und perniziöse Anämie
- Multiples Myelom (Plasmozytom)
- Paraneoplastische Syndrome
- Autoimmunhämolytische Anämie (AIHA)
- Febrile Neutropenie
- Immunthrombozytopenie (ITP)
- Renale Anämie
Hinweis: Lerninhalt für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.