Mukoviszidose (zystische Fibrose)
- Synonyme
- zystische Fibrose, CF, Mukoviszidose, CFTR-Erkrankung
- Fachgebiet
- Innere Medizin · Pneumologie
- Bilder
- Makropräparat 1 · Histologie 1 · Klinik 1
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (3)
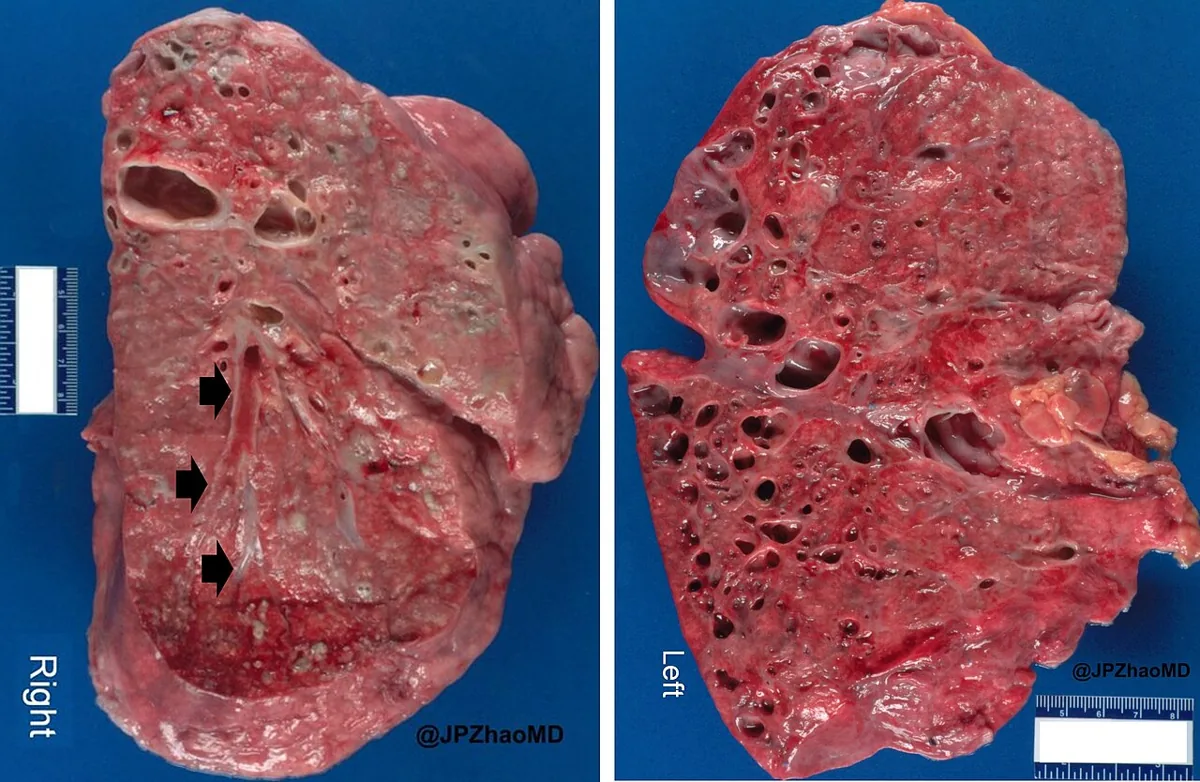 Makropräparat
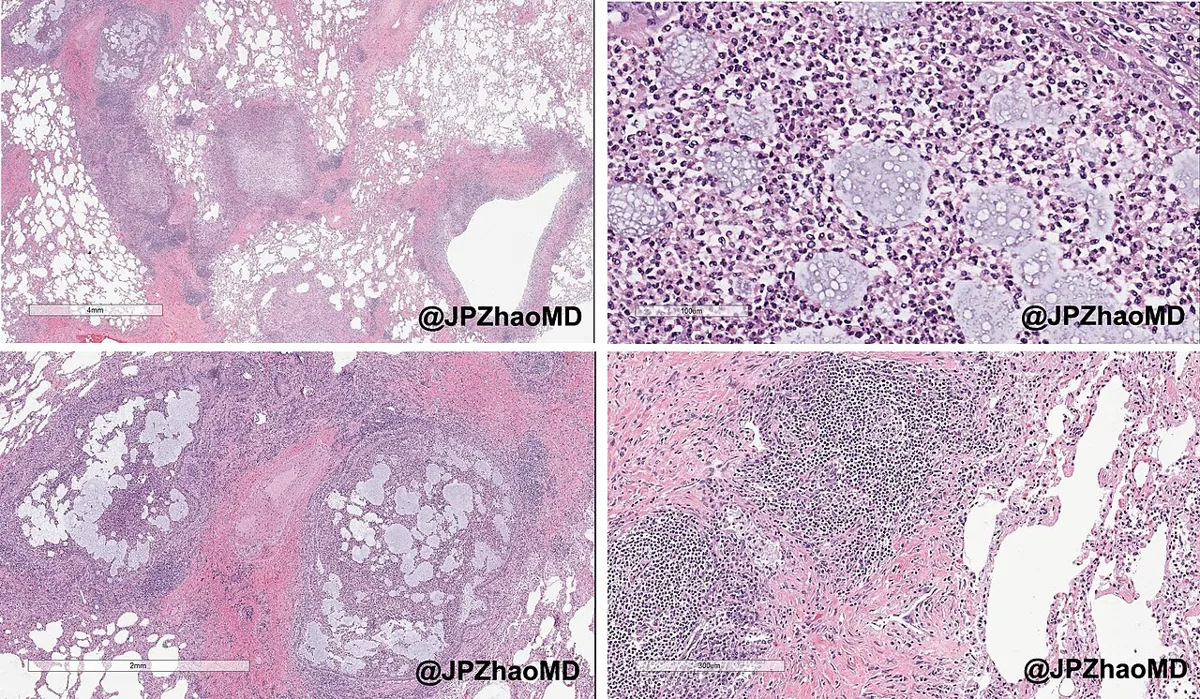 Histologie
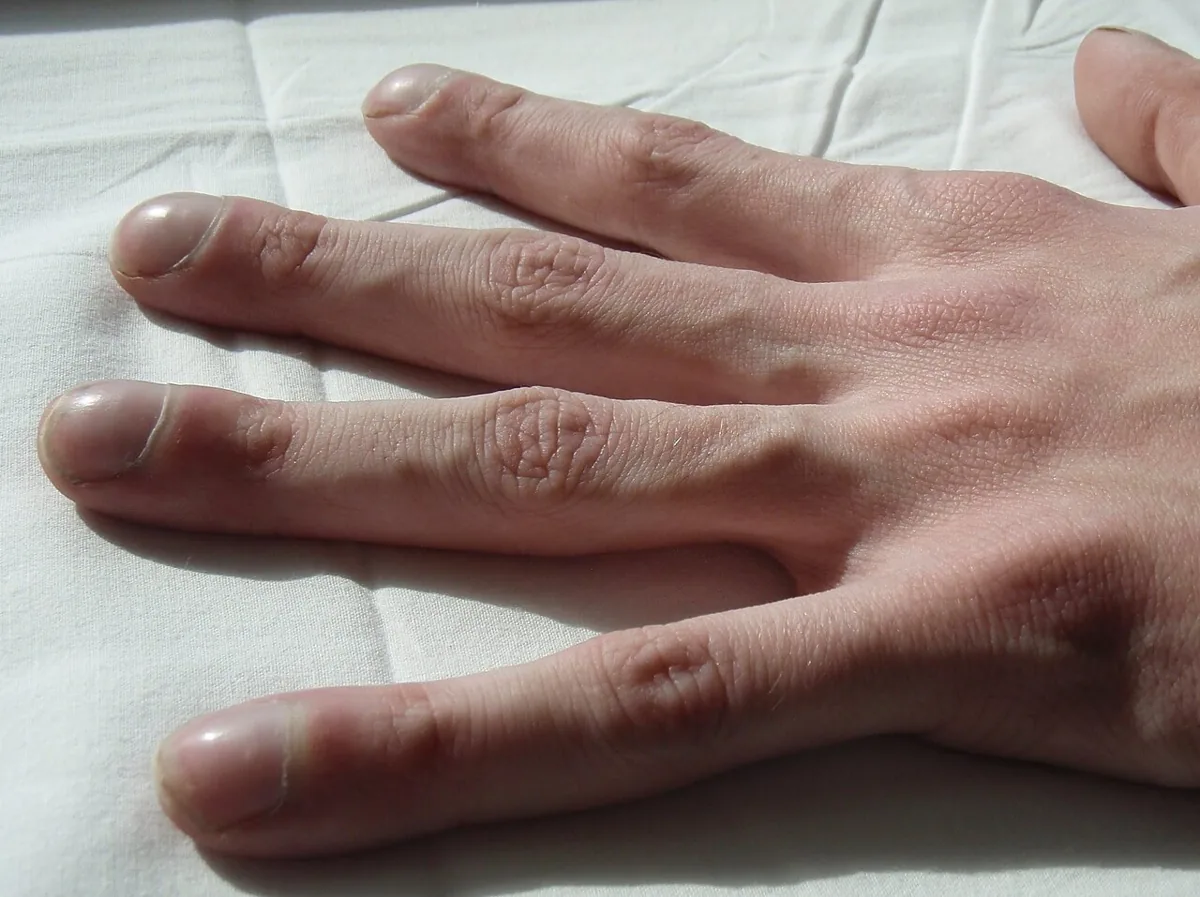
Definition
Die Mukoviszidose (zystische Fibrose, CF) ist eine autosomal-rezessiv vererbte Multisystemerkrankung durch pathogene Varianten im CFTR-Gen. Sie führt zu chronischer Lungenerkrankung, exokriner Pankreasinsuffizienz, hepatobiliären Erkrankungen und erhöhten Elektrolytkonzentrationen im Schweiß.
Einteilung
Die CFTR-Varianten werden nach ihrer Auswirkung auf Bildung und Funktion des Proteins in sechs Klassen eingeteilt. Varianten der Klassen I–III gelten als schwerer Genotyp mit fehlender oder geringer CFTR-Funktion; Varianten der Klassen IV–VI ermöglichen eine Restfunktion, häufig mit erhaltener Pankreasfunktion. Patienten mit Einzelorganmanifestationen (z. B. rezidivierende Pankreatitis, isolierte Bronchiektasen, beidseitiges Fehlen des Samenleiters), die die CF-Kriterien nicht erfüllen, werden als CFTR-assoziierte Erkrankung eingeordnet.
Vorkommen & Epidemiologie
In den USA trat die Mukoviszidose 2021 bei etwa 1 von 3.300 Geburten weißer, 1 von 15.300 schwarzer und 1 von 32.000 asiatisch-amerikanischer Säuglinge auf. Weltweit ist sie bei schätzungsweise 105.000 Menschen in 94 Ländern diagnostiziert; in den USA sind etwa 60 % der Patienten Erwachsene.
Ätiopathogenese
Das CFTR-Gen liegt auf dem langen Arm von Chromosom 7 und kodiert einen cAMP-regulierten Chloridkanal, der den Transport von Chlorid, Natrium und Hydrogencarbonat durch Epithelmembranen steuert. Die häufigste Variante, F508del, findet sich in etwa 85 % der CF-Allele; über 2.000 seltenere Varianten sind bekannt. Erkrankt sind nur Menschen mit zwei pathogenen Varianten; Heterozygote sind klinisch unauffällig.
Pathophysiologie: Fast alle exokrinen Drüsen sind betroffen. Zäher Schleim verlegt die Ausführungsgänge von Pankreas, Darmdrüsen, intrahepatischen Gallengängen und Gallenblase; die Schweißdrüsen sezernieren übermäßig Natrium und Chlorid. In der Lunge führen Obstruktion der kleinen Atemwege durch zähes Sekret, chronische bakterielle Infektion und Entzündung zu Bronchiektasen und respiratorischer Insuffizienz. Im frühen Stadium dominiert Staphylococcus aureus, später häufig Pseudomonas aeruginosa einschließlich mukoider Varianten; weitere Erreger sind Burkholderia-cepacia-Komplex, nichttuberkulöse Mykobakterien, Stenotrophomonas maltophilia, Achromobacter xylosoxidans und Aspergillus.
Klinik
- Atemwege: chronischer Husten mit Auswurf, Giemen, wiederholte Infektionen; im Verlauf Einziehungen, Fassthorax, Trommelschlegelfinger, Zyanose; Nasenpolypen und chronische Rhinosinusitis. Komplikationen sind Pneumothorax, Hämoptysen, ABPA, nichttuberkulöse Mykobakteriosen und Cor pulmonale.
- Darm: Mekoniumileus bei etwa 20 % der betroffenen Neugeborenen; sonst oft Gedeihstörung mit verzögertem Wiedererreichen des Geburtsgewichts; später Obstipation, distales intestinales Obstruktionssyndrom, Rektumprolaps.
- Pankreas: exokrine Insuffizienz bei etwa 85 % mit Steatorrhö, Malabsorption fettlöslicher Vitamine und Wachstumsstörung; gestörte Glukosetoleranz oder Diabetes bei etwa 20 % der Jugendlichen und bis zu 50 % der Erwachsenen.
- Leber und Galle: CF-assoziierte Lebererkrankung bei etwa 30 %, Zirrhose mit portaler Hypertonie bei etwa 3–4 %; vermehrt Gallensteine.
- Fortpflanzung: Infertilität bei etwa 98 % der Männer durch Fehlanlage des Samenleiters (obstruktive Azoospermie); bei Frauen leicht verminderte Fruchtbarkeit durch zähen Zervixschleim.
- Weitere: Salzkristalle auf der Haut, Osteoporose, Depression und Angst, Gelenkbeschwerden.
Diagnostik
- Schweißtest: Standard der Diagnosebestätigung. Nach Stimulation der Schweißbildung durch Iontophorese wird die Chloridkonzentration gemessen: ≤ 30 mmol/l unwahrscheinlich, 30–59 mmol/l möglich, ≥ 60 mmol/l vereinbar mit CF. Ein positives Ergebnis wird durch einen zweiten Test oder den Nachweis von zwei krankheitsverursachenden Varianten bestätigt.
- Genetik: Nachweis von zwei CF-verursachenden CFTR-Varianten (je eine pro Chromosom).
- In unklaren Fällen: Messung der nasalen Potenzialdifferenz und der intestinalen Kurzschlussströme, erweiterte CFTR-Analyse.
- Pankreasfunktion: Elastase im Stuhl.
- Lunge: Röntgen-Thorax, HRCT, Lungenfunktion, Sputumkulturen.
Weiterlernen in der App
Weiterführende Literatur (frei zugänglich)
Querverweise
Hinweis: Lerninhalt für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.