Mikroskopische Polyangiitis
- Synonyme
- mikroskopische Panarteriitis, MPA, p-ANCA-Vaskulitis, MPO-ANCA, pulmorenales Syndrom, ANCA-Vaskulitis
- Fachgebiet
- Innere Medizin · Rheumatologie & Immunologie
- Bilder
- Histologie 1 · Blutausstrich & Zytologie 1
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (2)
 Histologie
 Blutausstrich & Zytologie
Definition
Die mikroskopische Polyangiitis (MPA) ist eine systemische, nekrotisierende Vaskulitis vor allem kleiner Gefäße ohne Immunglobulinablagerungen (pauci-immun). Sie kann als pulmorenales Syndrom mit rasch progredienter Glomerulonephritis und alveolärer Blutung beginnen; das Bild hängt von den betroffenen Organen ab. Im Unterschied zur GPA fehlen Granulome.
Einteilung
Nach der Chapel-Hill-Nomenklatur 2012 gehört die MPA zu den ANCA-assoziierten Kleingefäßvaskulitiden. Unter den Merkmalen der ACR/EULAR-Klassifikationskriterien von 2022 finden sich bei MPA am häufigsten MPO- bzw. p-ANCA und eine pauci-immune Glomerulonephritis; auch Lungenfibrose oder interstitielle Lungenerkrankung zählen dazu.
Ätiopathogenese
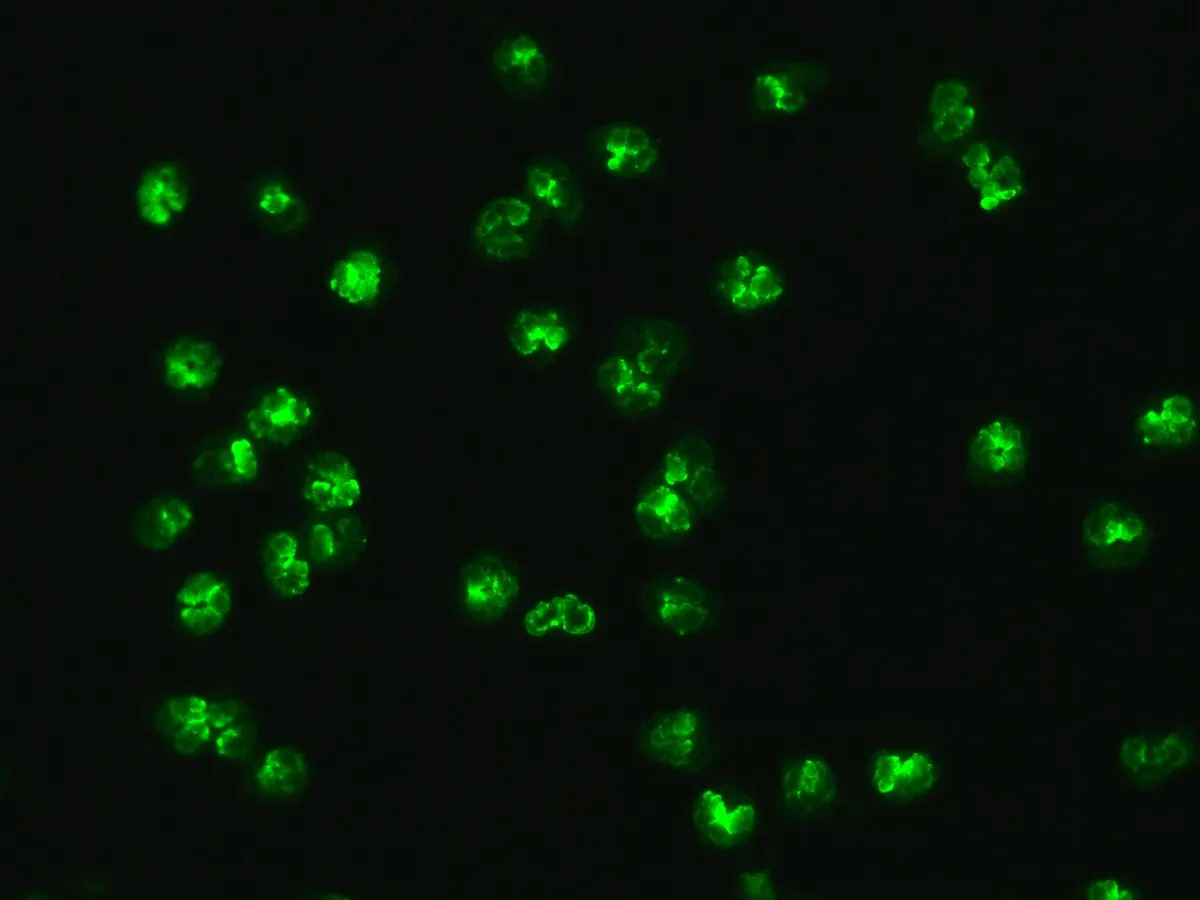
Es handelt sich um eine Autoimmunerkrankung; mindestens 70 % der Betroffenen haben ANCA, meist perinukleäre ANCA (p-ANCA) mit Antikörpern gegen Myeloperoxidase (MPO). Die Gefäßentzündung verläuft ohne relevante Immunkomplexablagerung.
Klinik
Meist geht eine Prodromalphase mit Fieber, Gewichtsverlust, Myalgien und Arthralgien voraus.
- Niere (bei bis zu 90 %): Hämaturie, Proteinurie (teils über 3 g/24 h), Erythrozytenzylinder; ohne rasche Diagnose kann sich schnell ein Nierenversagen entwickeln.
- Haut: purpuriformes Exanthem bei etwa einem Drittel bei Diagnose; Nagelbettinfarkte, Splitterblutungen.
- Lunge: alveoläre Blutung mit rasch einsetzender Atemnot und Anämie, mit oder ohne Hämoptysen; später Lungenfibrose; teils interstitielle Lungenerkrankung als Erstmanifestation. Leichte Rhinitis oder Sinusitis möglich.
- Nervensystem: häufig Mononeuritis multiplex peripherer oder kranialer Nerven; selten zerebrale Vaskulitis.
- Gastrointestinal: Bauchschmerzen, Übelkeit, Erbrechen, Durchfall, Blut im Stuhl.
- Selten Herz; Augen meist als Episkleritis.
Diagnostik
- Verdacht bei ungeklärter Kombination aus Fieber, Gewichtsverlust, Arthralgien, Bauchschmerzen, alveolärer Blutung, neu aufgetretenem nephritischem Syndrom oder Mononeuritis multiplex.
- Labor: BSG, CRP, Leukozyten und Thrombozyten erhöht; Anämie der chronischen Entzündung; akuter Hämatokritabfall weist auf alveoläre oder gastrointestinale Blutung hin. Urinstatus mit Sediment (Hämaturie, Proteinurie, Zylinder) und Kreatinin.
- ANCA mittels Immunfluoreszenz und ELISA: meist p-ANCA/MPO.
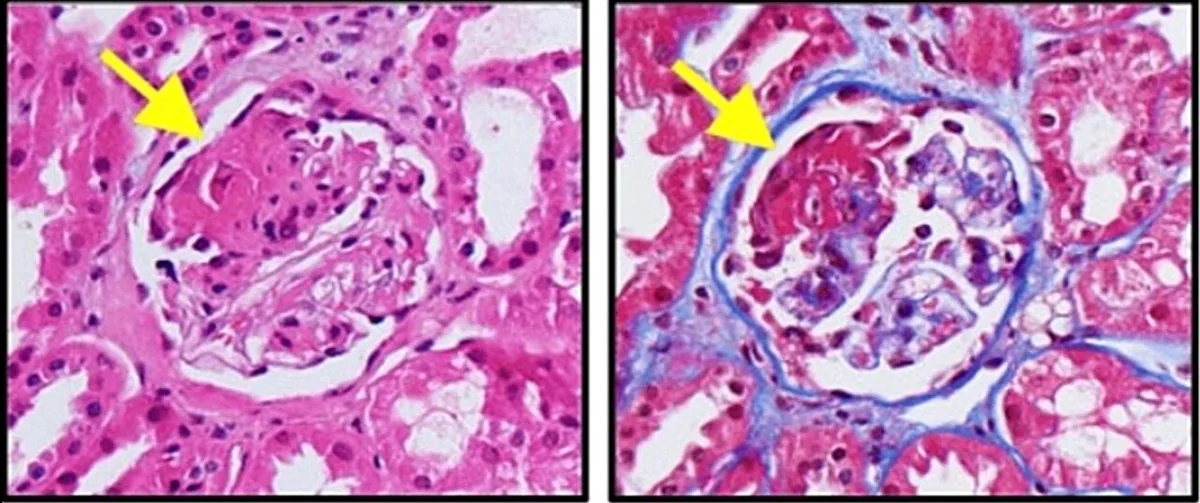
- Biopsie des am besten zugänglichen betroffenen Gewebes; in der Niere fokal-segmentale, pauci-immune nekrotisierende Glomerulonephritis mit fibrinoider Nekrose und zellulären Halbmonden.
- Thoraxbildgebung: beidseitige fleckige Infiltrate sprechen für alveoläre Blutung; die CT ist deutlich empfindlicher als das Röntgenbild. Die Bronchoskopie zeigt Blut aus allen Bronchien und später hämosiderinbeladene Makrophagen und schließt Infektionen aus.
Therapie-Grundzüge
- Die Induktionstherapie bei organ- oder lebensbedrohlicher Manifestation besteht aus hochdosierten Glukokortikoiden kombiniert mit Anti-CD20-Antikörpern oder Alkylanzien.
- Ein C5a-Rezeptor-Inhibitor ermöglicht eine Einsparung von Glukokortikoiden; ein Plasmaaustausch wird in ausgewählten Fällen wie schwerer alveolärer Hämorrhagie erwogen.
- Nach Erreichen der Remission folgt eine längerfristige Erhaltungstherapie; Infektionsprophylaxe und interdisziplinäre Betreuung gehören dazu.
Konkrete Therapieschemata mit Wirkstoffen und Dosierungen lernst du in InnereFuchs.
Weiterlernen in der App
Weiterführende Literatur (frei zugänglich)
- MSD Manual Professional: Microscopic Polyangiitis (MPA)
- MSD Manual Professional: Overview of Vasculitis
- Performance of the 2022 American College of Rheumatology/European Alliance of Associations for Rheumatology Classification Criteria for antineutrophil cytoplasmic antibody-associated vasculitis in previously diagnosed adult patients from Türkiye
- A glance into the future of anti-neutrophil cytoplasmic antibody-associated vasculitis
Querverweise
Weitere Themen: Rheumatologie & Immunologie
- Rheumatoide Arthritis
- Systemischer Lupus erythematodes (SLE)
- Granulomatose mit Polyangiitis (GPA, Morbus Wegener)
- Polymyalgia rheumatica
- Mischkollagenose (Sharp-Syndrom)
- Morbus Behçet
- Polyarteriitis nodosa
- Psoriasis-Arthritis
- Reaktive Arthritis
- Riesenzellarteriitis (Arteriitis temporalis)
- Septische Arthritis
- Sjögren-Syndrom
Weiterlernen
Mit Karteikarten, Prüfungsfragen und Blickdiagnosen in der InnereFuchs-App weiterlernen – kostenlos, im Browser oder als App.
Verwandte Seiten: Rheumatoide Arthritis · Systemischer Lupus erythematodes (SLE) · Granulomatose mit Polyangiitis (GPA, Morbus Wegener)
Hinweis: Lerninhalt für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.