Long-QT-Syndrom und Torsade de pointes
Prüfungsrelevanz: in 8 von über 100 Prüfungsprotokollen · Rang 39- Synonyme
- LQTS, QT-Verlängerung, langes QT, Torsade, Torsades de pointes, TdP, Romano-Ward-Syndrom, Jervell-Lange-Nielsen-Syndrom, Ionenkanalerkrankung
- Fachgebiet
- Innere Medizin · Kardiologie
- Bilder
- EKG 3
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (3)
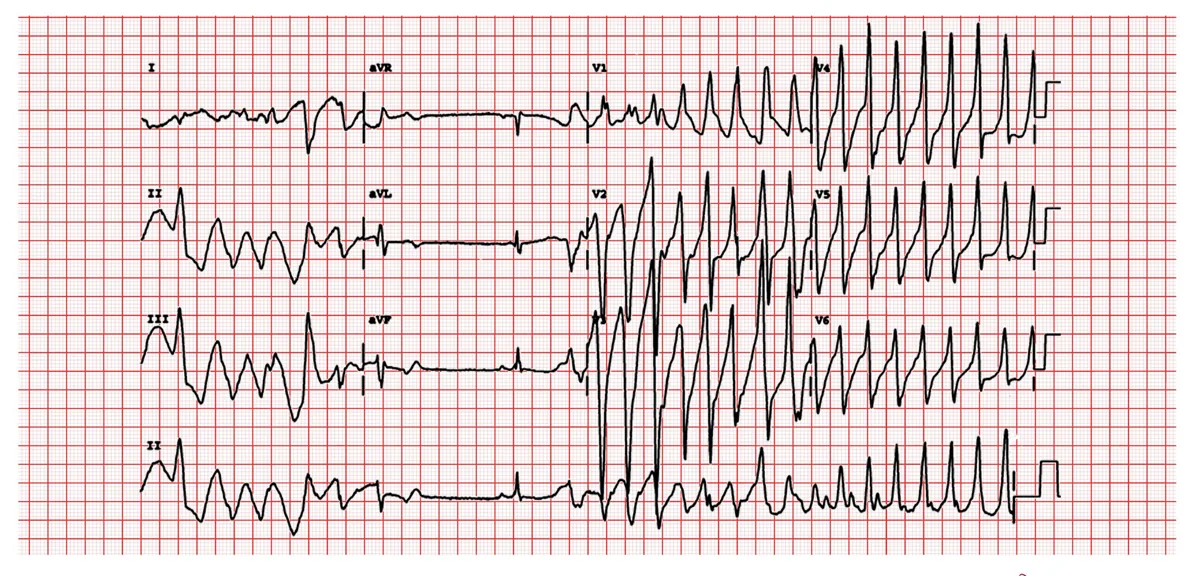 EKG
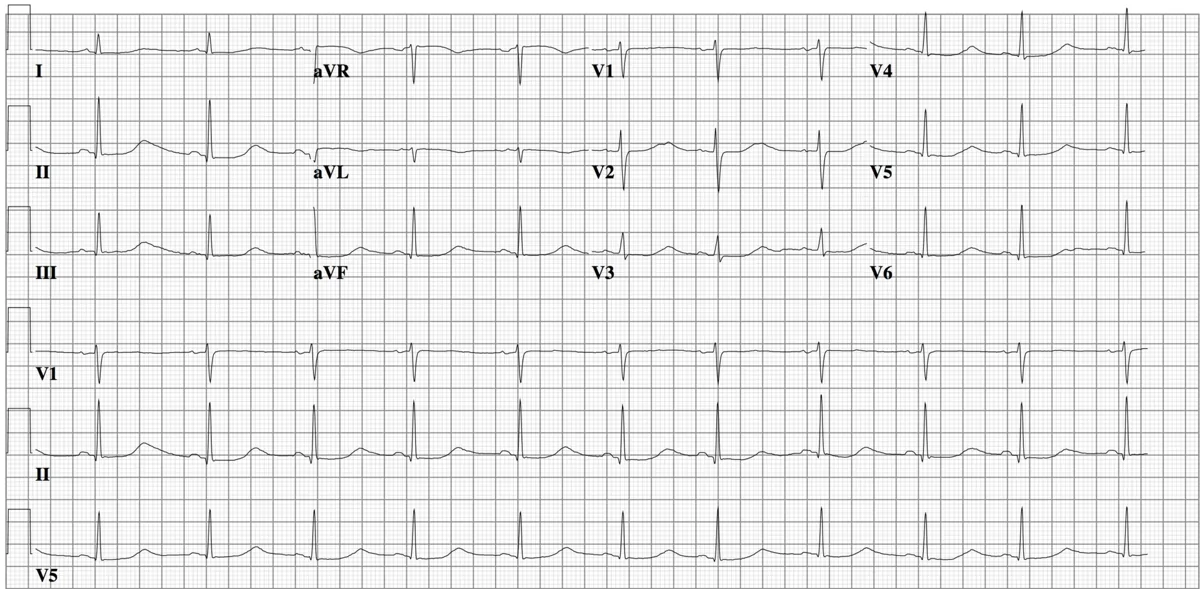 EKG
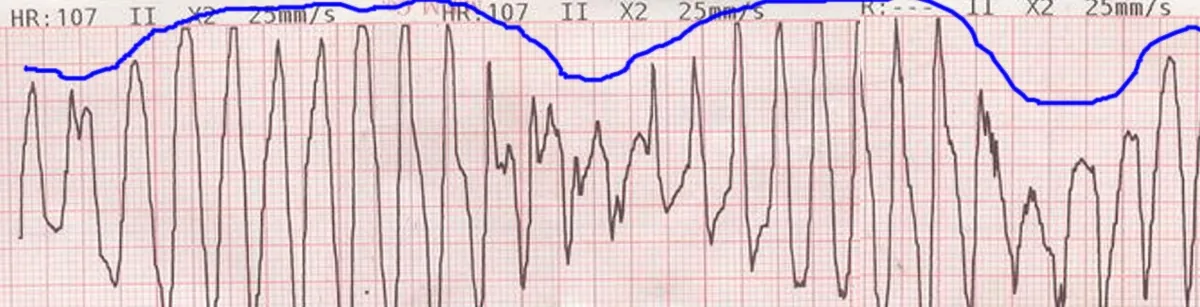 EKG
Definition
Die Long-QT-Syndrome (LQTS) beruhen auf angeborenen oder erworbenen Störungen kardialer Ionenkanäle, die das Aktionspotenzial der Kammermyozyten verlängern; im EKG zeigt sich eine verlängerte frequenzkorrigierte QT-Zeit (QTc). Betroffene sind durch Torsade de pointes gefährdet, eine polymorphe ventrikuläre Tachykardie mit schnellen, unregelmäßigen QRS-Komplexen, die sich scheinbar um die Grundlinie drehen. Sie kann spontan enden oder in Kammerflimmern übergehen.
Einteilung
Angeborene Formen
- LQTS Typ 1: Funktionsverlust von KCNQ1 (langsamer Kaliumausstrom IKs), etwa 40–55 % der genpositiven Fälle; Auslöser körperliche Belastung, besonders Schwimmen, oder emotionaler Stress
- LQTS Typ 2: Funktionsverlust von KCNH2/hERG (schneller Kaliumausstrom IKr), etwa 30–45 %; Auslöser plötzliche laute Geräusche wie ein Wecker
- LQTS Typ 3: Funktionsgewinn von SCN5A (Natriumeinstrom INa), etwa 5–10 %; Ereignisse in Ruhe oder im Schlaf
- Seltene syndromale Formen: Jervell-Lange-Nielsen-Syndrom (mit angeborener Innenohrschwerhörigkeit), Andersen-Tawil-Syndrom, Timothy-Syndrom
Vorkommen & Epidemiologie
Das angeborene LQTS betrifft mindestens 1 von 2.000 Menschen und ist die häufigste Ionenkanalerkrankung des Herzens. Es erklärt etwa 15–20 % der Herzstillstände, die nach EKG, Echokardiographie und Ausschluss einer KHK ungeklärt bleiben.
Ätiopathogenese
Die angeborenen Formen werden überwiegend autosomal-dominant mit unvollständiger Penetranz vererbt; mehr als 15 Typen sind beschrieben, eine Mutation wird aber nur in 70–85 % gefunden. Die verlängerte Repolarisation begünstigt frühe Nachdepolarisationen und eine räumlich ungleiche Refraktärität, aus der Torsade de pointes entsteht. Das Risiko steigt mit dem Ausmaß der QT-Verlängerung, besonders über 0,50 s.
Erworbene QT-Verlängerung: häufigster Auslöser sind QT-verlängernde Medikamente (bestimmte Antiarrhythmika, trizyklische Antidepressiva, Phenothiazine, einige antivirale Mittel und Mittel gegen Pilzinfektionen). Weitere begünstigende Faktoren: weibliches Geschlecht, höheres Alter, Hypokaliämie, Hypomagnesiämie, Hypothyreose, langsame oder unregelmäßige Kammerfrequenz, akute Hirnschädigung (Blutung, Schlaganfall, Trauma), Essstörungen, Organophosphatvergiftung und strukturelle Herzerkrankungen. Meist kommen mehrere Faktoren zusammen.
Klinik
Das LQTS bleibt ohne Torsade de pointes symptomlos. Torsaden verursachen Palpitationen, Beinahe-Synkopen, Synkopen oder einen plötzlichen Herztod; die Frequenz liegt bei 200–250/min und führt daher häufig zur Synkope. Myoklonien während der Synkope führen gelegentlich zur Fehldiagnose Epilepsie. Weil sich die QT-Zeit mit steigender Frequenz verkürzt, enden Torsaden oft von selbst. Bei Feten oder Neugeborenen können eine Bradykardie oder ein 2:1-AV-Block erste Zeichen sein.
Diagnostik
- QTc-Normwerte bei Erwachsenen: unter 0,43 s bei Männern und unter 0,45 s bei Frauen; als verlängert gelten Werte über 0,44–0,45 s bei Männern und über 0,46–0,47 s bei Frauen. Die Bazett-Formel ist verbreitet, überschätzt die QTc aber bei hoher Frequenz.
- Diagnosesicherung: QTc in Ruhe von mindestens 0,46 s plus dokumentierte Torsade de pointes oder stressausgelöste Synkope bzw. Herzstillstand ohne andere Ursache der QT-Verlängerung
- Modifizierter Schwartz-Score: klinische, EKG- und Belastungskriterien; Wahrscheinlichkeit niedrig (höchstens 1 Punkt), mittel (1,5–3) oder hoch (mindestens 3,5)
- T-Wellen-Morphologie: breite T-Wellen bei Typ 1, niedrige, gekerbte T-Wellen bei Typ 2, lange ST-Strecke mit normal wirkender T-Welle bei Typ 3 (nicht spezifisch)
- Eine normale QTc schließt ein LQTS nicht aus (bei 25–50 % der Mutationsträger normal); Belastungstest und Langzeit-EKG decken Repolarisationsstörungen auf, die nur unter oder nach Belastung auftreten.
- Genetische Untersuchung und Untersuchung von Angehörigen; bei erworbener Form Medikamentenanamnese sowie Kalium, Magnesium und Schilddrüsenwerte.
Therapie-Grundzüge
- Bei Torsade de pointes werden QT-verlängernde Medikamente abgesetzt, Magnesium intravenös gegeben und Kalium ausgeglichen; bei Bedarf wird die Herzfrequenz durch Stimulation angehoben, bei Instabilität defibrilliert.
- Beim angeborenen Long-QT-Syndrom sind Betablocker die Basistherapie, und QT-verlängernde Medikamente werden konsequent gemieden.
- Nach überlebtem Herzstillstand oder bei hohem Risiko wird ein ICD implantiert, ergänzend ist eine linksseitige kardiale Sympathikusdenervation möglich; genetische Diagnostik und Familienscreening gehören dazu.
Konkrete Therapieschemata mit Wirkstoffen und Dosierungen lernst du in InnereFuchs.
Weiterlernen in der App
Weiterführende Literatur (frei zugänglich)
Querverweise
Weitere Themen: Kardiologie
- Akutes Koronarsyndrom (Herzinfarkt, STEMI/NSTEMI)
- Herzinsuffizienz
- Vorhofflimmern
- Arterielle Hypertonie (Bluthochdruck)
- Mechanische Infarktkomplikationen
- Mitralklappeninsuffizienz
- Mitralklappenstenose
- Myokarditis
- Perikarderguss und Herzbeuteltamponade
- Pulmonale Hypertonie
- Rheumatisches Fieber
- Schenkelblöcke (Links- und Rechtsschenkelblock)
Weiterlernen
Mit Karteikarten, Prüfungsfragen und Blickdiagnosen in der InnereFuchs-App weiterlernen – kostenlos, im Browser oder als App.
Verwandte Seiten: Akutes Koronarsyndrom (Herzinfarkt, STEMI/NSTEMI) · Herzinsuffizienz · Vorhofflimmern
Hinweis: Lerninhalt für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.