Hämophilie
Prüfungsrelevanz: in 1 von 105 Prüfungsprotokollen · Rang 181- Synonyme
- Bluterkrankheit, Bluter, Hämophilie A, Hämophilie B, Faktor-VIII-Mangel, Faktor-IX-Mangel, Christmas-Krankheit
- Fachgebiet
- Innere Medizin · Hämatologie & Onkologie
- Bilder
- Röntgen 1
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (1)
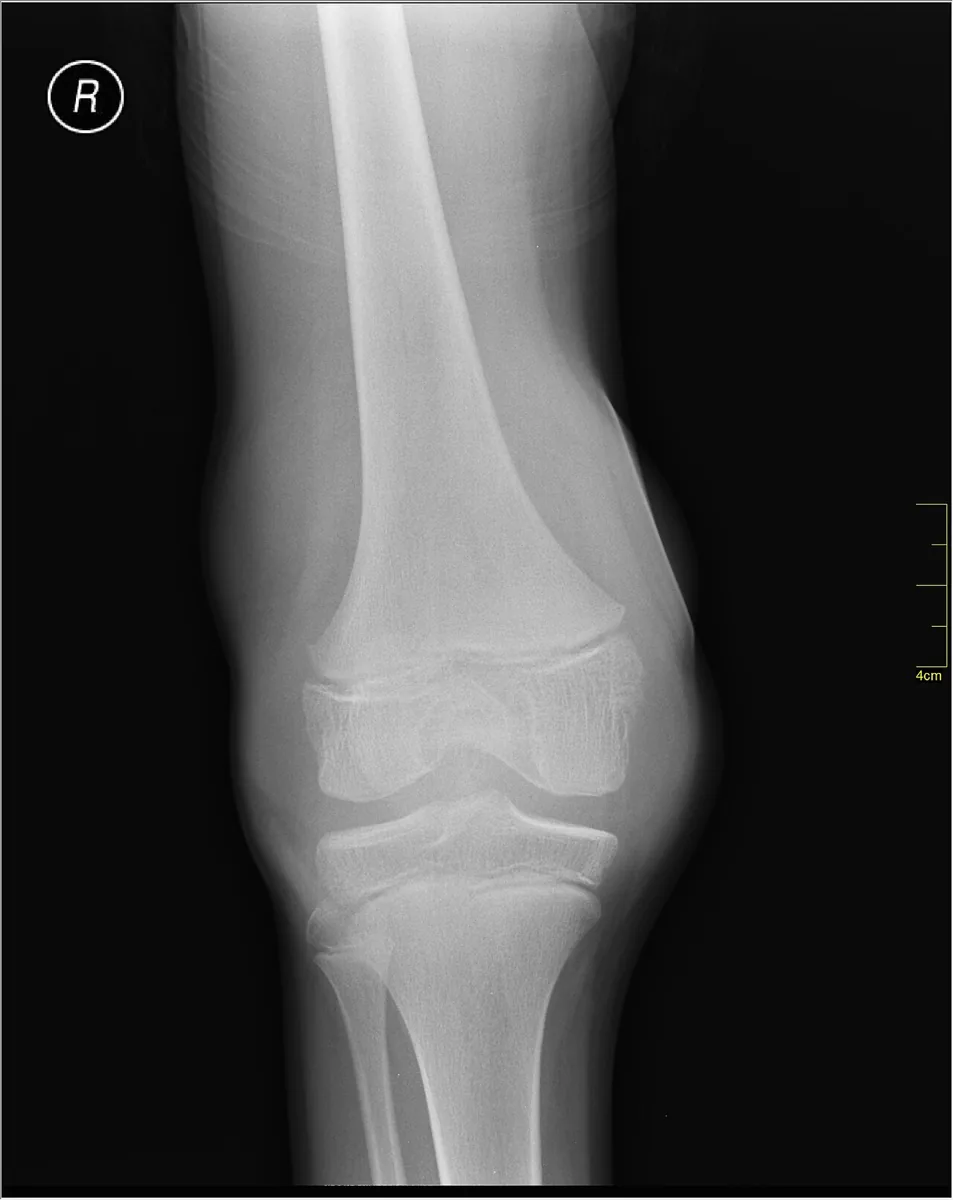 Röntgen
Definition
Die Hämophilie ist eine angeborene, X-chromosomal-rezessiv vererbte Blutgerinnungsstörung durch Mangel an Faktor VIII (Hämophilie A) oder Faktor IX (Hämophilie B). Beide Formen verursachen dasselbe klinische Bild und dieselben Suchtestveränderungen und lassen sich nur durch Einzelfaktorbestimmung unterscheiden. Etwa 80 % der Betroffenen haben eine Hämophilie A.
Einteilung
Schweregrade nach Restaktivität (World Federation of Hemophilia)
- Schwer (unter 1 %): häufige spontane Blutungen, vor allem in Gelenke und Muskeln; Diagnose meist in den ersten 2 Lebensjahren; genetisch meist große Deletionen, Nullmutationen oder Genumlagerungen wie die Intron-22-Inversion
- Mittelschwer (1–5 %): gelegentliche Spontanblutungen, verlängerte Blutungen schon nach kleinen Verletzungen; meist Missense-Mutationen
- Mild (5–40 %): Blutungen nach Verletzungen, nach Operationen oder nach Zahnextraktionen; ohne Familienanamnese Diagnose oft erst spät in der Kindheit oder im Erwachsenenalter
Normale Faktoraktivität liegt zwischen 50 und 150 %.
Vorkommen & Epidemiologie
Die Prävalenz wird traditionell auf etwa 1:5.000 männliche Lebendgeburten für die Hämophilie A und 1:30.000 für die Hämophilie B geschätzt; neuere Daten sprechen für 1:4.000 bzw. 1:20.000. Das deutsche Hämophilie-Register verzeichnete 2022 rund 5.400 Menschen mit Hämophilie A (davon etwa 2.900 schwer) und rund 1.000 mit Hämophilie B. Bei etwa der Hälfte der Neugeborenen mit Hämophilie fehlt eine familiäre Vorgeschichte (Neumutation).
Ätiopathogenese
Ursache sind Mutationen, Deletionen oder Inversionen im F8- bzw. F9-Gen auf dem X-Chromosom (über 3.000 F8- und über 1.000 F9-Varianten bekannt). Daher erkranken überwiegend Männer. Töchter eines Hämophilen sind obligate Konduktorinnen; Söhne einer Konduktorin erkranken mit 50 % Wahrscheinlichkeit, Töchter sind mit 50 % Wahrscheinlichkeit Konduktorinnen. Auch Frauen können durch ungleiche X-Inaktivierung symptomatisch sein, meist mit Faktoraktivitäten im Bereich der milden Hämophilie.
Pathophysiologie: Faktor VIII wirkt als Kofaktor des aktivierten Faktors IX im intrinsischen Tenase-Komplex, der Faktor X aktiviert. Fehlt einer der beiden Faktoren, entsteht zu wenig Thrombin; der primäre Plättchenpfropf wird nicht ausreichend durch Fibrin stabilisiert. Faktor VIII zirkuliert gebunden an den von-Willebrand-Faktor, der ihn stabilisiert.
Klinik
Typisch ist der plasmatische Blutungstyp mit Blutungen in tiefe Gewebe, die unmittelbar oder verzögert nach einem Trauma auftreten; Schmerzen gehen sichtbaren Blutungszeichen oft voraus.
- Hämarthros; wiederholte Gelenkblutungen führen zu Synovitis und hämophiler Arthropathie
- Muskelhämatome, retroperitoneale Blutungen
- großflächige Hämatome, Nachblutungen nach Operationen und Zahnextraktionen
- intrakranielle Blutung schon nach geringem Kopftrauma
- Blutung in den Zungengrund mit drohender Verlegung der Atemwege
- bei schwerer Form Beginn oft schon im Neugeborenen- oder Säuglingsalter (z. B. Kopfhämatom nach der Geburt), Spontanblutungen meist in den ersten Lebensjahren
- bei Frauen Hypermenorrhö und verstärkte Blutungen bei der Geburt
Diagnostik
- Anamnese: Blutungsmuster und Familienanamnese; das Blutungsalter variiert mit dem Schweregrad (Kleinkind: spontan, Kind: nach Verletzungen, Erwachsene: nach Operationen)
- Globaltests: aPTT verlängert (bei milder Form nur leicht), Prothrombinzeit (Quick) und Thrombozytenzahl normal; die verlängerte aPTT lässt sich im Plasmatauschversuch (Mischung mit Normalplasma) korrigieren
- Einzelfaktorbestimmung von Faktor VIII und IX (einstufiger aPTT-basierter oder chromogener Test) – sichert Typ und Schweregrad; bei nicht schwerer Hämophilie A können beide Testsysteme abweichende Ergebnisse liefern
- Von-Willebrand-Diagnostik (Aktivität, Antigen, Multimere) bei neu diagnostizierter, besonders milder Hämophilie A, da auch das von-Willebrand-Syndrom (Typ 2N) Faktor VIII erniedrigt
- Molekulargenetik: heute Standard; erlaubt Aussagen zu Schweregrad und zum Risiko neutralisierender Alloantikörper (Hemmkörper) sowie den Nachweis bei Konduktorinnen und die Pränataldiagnostik
- Bildgebung: Sonographie, Röntgen und MRT zur Beurteilung von Gelenkschäden
Weiterlernen in der App
Weiterführende Literatur (frei zugänglich)
Querverweise
Weitere Themen: Hämatologie & Onkologie
- Anämie (Einteilung und Abklärung)
- Hämolytische Anämien
- Akute myeloische Leukämie (AML)
- Eisenmangelanämie
- Non-Hodgkin-Lymphome
- Vitamin-B12-Mangel und perniziöse Anämie
- Multiples Myelom (Plasmozytom)
- Paraneoplastische Syndrome
- Autoimmunhämolytische Anämie (AIHA)
- Febrile Neutropenie
- Immunthrombozytopenie (ITP)
- Renale Anämie
Hinweis: Lerninhalt für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.