Familiäre adenomatöse Polyposis (FAP)
- Synonyme
- FAP, Polyposis coli, adenomatöse Polyposis, Gardner-Syndrom, APC-Mutation, attenuierte FAP
- Fachgebiet
- Innere Medizin · Gastroenterologie
- Bilder
- Makropräparat 1 · Klinik 1
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (2)
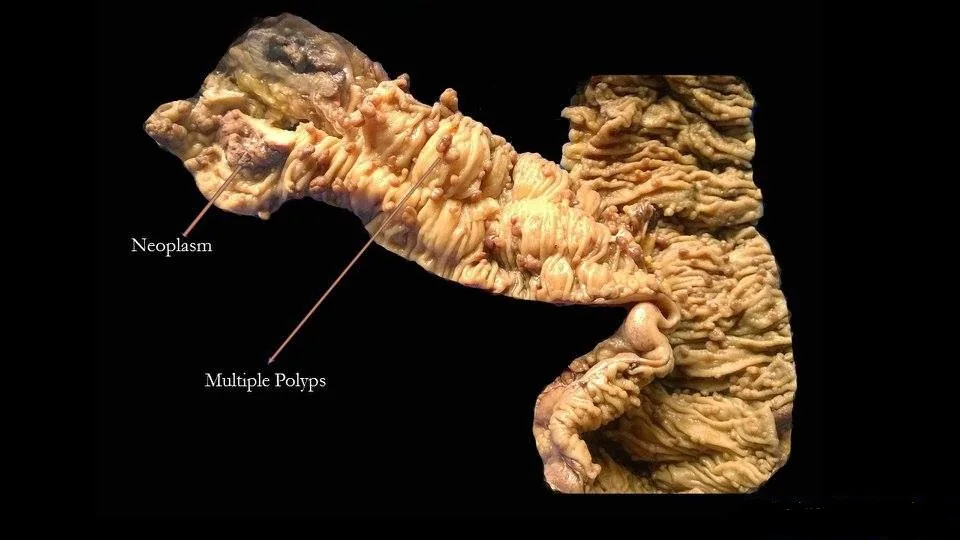 Makropräparat
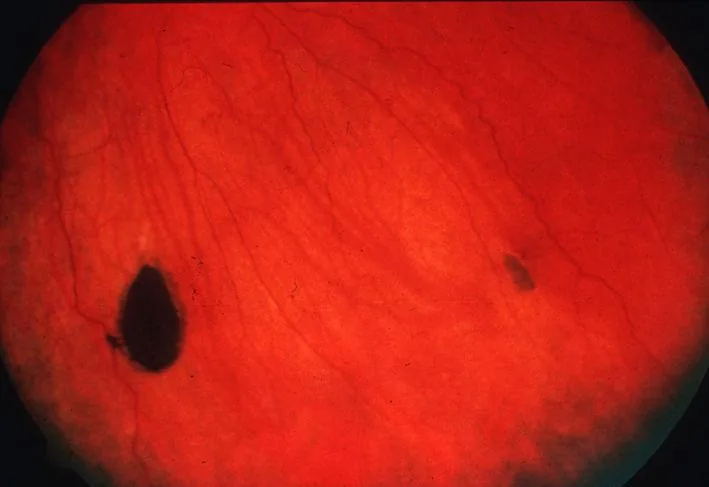
Definition
Die familiäre adenomatöse Polyposis (FAP) ist eine autosomal-dominant vererbte Erkrankung, bei der 100 oder mehr adenomatöse Polypen Kolon und Rektum flächenhaft besetzen. Im natürlichen Verlauf entwickelt nahezu jeder Betroffene vor dem 40. Lebensjahr ein Kolonkarzinom. Zusätzlich treten gutartige und bösartige Veränderungen außerhalb des Dickdarms auf; die Kombination wurde früher als Gardner-Syndrom bezeichnet.
Einteilung
- Klassische FAP: mehr als 100 kolorektale Polypen in der Koloskopie
- Attenuierte FAP (AFAP) bzw. Oligopolyposis: 10–99 gleichzeitige Adenome, weniger als 100 bei Erstdiagnose, ebenfalls autosomal-dominant vererbt; die Polypen liegen eher im proximalen Kolon
Vorkommen & Epidemiologie
Die FAP betrifft etwa 1 von 10.000 Menschen. Polypen sind bei 50 % der Betroffenen bis zum 15. Lebensjahr und bei 95 % bis zum 35. Lebensjahr vorhanden.
Ätiopathogenese
Genetik und Manifestationen
- Genetik: APC-Gen autosomal-dominant.
- Klassische FAP: > 100 kolorektale Adenome ab Jugendalter.
- Attenuierte FAP: weniger Polypen, spätere Manifestation.
- Extrakolische Manifestationen: Desmoidtumoren + Duodenal-Adenome + CHRPE + Osteome (Gardner).
Klinik
Viele Betroffene haben keine Beschwerden; häufig kommt es zu einer meist okkulten rektalen Blutung.
Extrakolische Manifestationen:
- gutartig: Desmoidtumoren, Osteome von Schädel oder Unterkiefer, Talgdrüsenzysten (Epidermoidzysten), Adenome in anderen Abschnitten des Verdauungstrakts
- erhöhtes Krebsrisiko: Duodenum (5–11 %), Pankreas (2 %), Schilddrüse (2 %), Gehirn (Medulloblastom bei weniger als 1 %) und Leber (Hepatoblastom bei 0,7 % der Kinder unter 5 Jahren)
Diagnostik
- Koloskopie: Nachweis von mehr als 100 Polypen sichert die Diagnose; die typischen Veränderungen sind schon in der Sigmoidoskopie erkennbar, die Koloskopie erfasst zusätzlich weiter proximal gelegene Karzinome
- Genetische Untersuchung zur Identifizierung der spezifischen Mutation; anschließend gezielte Untersuchung der Verwandten ersten Grades
- Kinder Betroffener: Untersuchung auf Hepatoblastom
- Bei attenuierter FAP ist wegen der eher proximalen Lage der Polypen die vollständige Koloskopie besonders wichtig
Therapie-Grundzüge
- Wegen des nahezu sicheren Karzinomrisikos ist die prophylaktische Kolektomie bzw. Proktokolektomie Standard, wobei der Zeitpunkt nach Polypenlast und Lebenssituation geplant wird.
- Danach bleibt eine lebenslange endoskopische Überwachung von Rektumstumpf oder Pouch sowie des Duodenums wegen des Risikos für Papillen- und Duodenaladenome nötig.
- Desmoidtumoren und extraintestinale Manifestationen werden interdisziplinär behandelt; Angehörigen werden genetische Beratung und Testung angeboten.
Konkrete Therapieschemata mit Wirkstoffen und Dosierungen lernst du in InnereFuchs.
Weiterlernen in der App
Weiterführende Literatur (frei zugänglich)
Querverweise
Weitere Themen: Gastroenterologie
- Colitis ulcerosa
- Gastritis (Typ A, B und C)
- Gastroduodenale Ulkuskrankheit
- Morbus Crohn
- Gastroösophageale Refluxkrankheit (GERD)
- Helicobacter-pylori-Infektion
- Hiatushernie
- Ileus (Darmverschluss)
- Infektiöse Gastroenteritis und Reisediarrhö
- Ischämische Kolitis
- Kolorektale Adenome (Darmpolypen)
- Kolorektales Karzinom (Darmkrebs)
Weiterlernen
Mit Karteikarten, Prüfungsfragen und Blickdiagnosen in der InnereFuchs-App weiterlernen – kostenlos, im Browser oder als App.
Verwandte Seiten: Colitis ulcerosa · Gastritis (Typ A, B und C) · Gastroduodenale Ulkuskrankheit
Hinweis: Lerninhalt für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.