Antiphospholipid-Syndrom
Prüfungsrelevanz: in 3 von 105 Prüfungsprotokollen · Rang 111- Synonyme
- APS, Antiphospholipid-Antikörper-Syndrom, Hughes-Syndrom, Lupusantikoagulans, Cardiolipin-Antikörper-Syndrom, CAPS
- Fachgebiet
- Innere Medizin · Hämatologie & Onkologie
- Bilder
- Klinik 1
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (1)
Definition
Das Antiphospholipid-Syndrom (APS) ist eine erworbene Autoimmunerkrankung mit venösen, arteriellen oder mikrovaskulären Thrombosen und/oder Schwangerschaftskomplikationen bei anhaltend nachweisbaren Antikörpern gegen phospholipidgebundene Proteine (vor allem β2-Glykoprotein I, auch Prothrombin und Annexin A5).
Man unterscheidet ein primäres APS ohne begleitende Autoimmunerkrankung von einem sekundären APS, am häufigsten beim systemischen Lupus erythematodes. Das Lupusantikoagulans heißt so, weil es zuerst bei Lupus-Kranken entdeckt wurde – es kommt aber auch ohne Lupus vor und wirkt im Körper nicht gerinnungshemmend, sondern prothrombotisch.
Einteilung
Klassifikationskriterien
Revidierte Sapporo-Kriterien (Sydney 2006): mindestens ein klinisches und ein Laborkriterium.
- Klinisch: ungeklärte Gefäßthrombose (arteriell, venös oder in kleinen Gefäßen) oder spezifische Schwangerschaftsmorbidität: ungeklärter Tod eines morphologisch normalen Fetus ab der 10. Schwangerschaftswoche, drei oder mehr aufeinanderfolgende ungeklärte Spontanaborte vor der 10. Woche oder Frühgeburt eines morphologisch normalen Kindes vor der 34. Woche wegen Eklampsie, schwerer Präeklampsie oder Plazentainsuffizienz
- Labor: Lupusantikoagulans, Anticardiolipin-Antikörper (IgG/IgM) in mittlerem oder hohem Titer oder Anti-β2-Glykoprotein-I-Antikörper (IgG/IgM) über der 99. Perzentile, jeweils mindestens zweimal im Abstand von mindestens 12 Wochen
ACR/EULAR-Kriterien 2023: gewichtetes Punktesystem; ein APS wird klassifiziert bei mindestens 3 Punkten aus klinischen und mindestens 3 Punkten aus Labordomänen. Antikörpertiter werden als mäßig (40–79 Einheiten) oder hoch (ab 80 Einheiten) gewertet; isolierte IgM-Positivität erhält nur ein geringes Gewicht.
Katastrophales APS (CAPS): seltene Verlaufsform mit ausgedehnten Thrombosen kleiner Gefäße und Versagen von mindestens drei Organen.
Vorkommen & Epidemiologie
Bevölkerungsbezogene Studien schätzen die Inzidenz auf etwa 1–2 pro 100.000 Einwohner und Jahr und die Prävalenz auf etwa 40–50 pro 100.000. Frauen sind häufiger betroffen; in britischen Daten lag der Inzidenzgipfel bei Frauen zwischen 35 und 39 Jahren, bei Männern zwischen 55 und 59 Jahren. Antiphospholipid-Antikörper finden sich bei etwa 6–9 % der Frauen mit Schwangerschaftskomplikationen und bei etwa 9–10 % der Menschen mit arteriellen Ereignissen oder venösen Thromboembolien.
Ätiopathogenese
Der genaue Mechanismus der Thrombosen ist nicht vollständig geklärt. β2-Glykoprotein I bindet an phospholipidreiche Oberflächen; Antikörper dagegen steigern auf Endothelzellen und Monozyten die Bildung von Adhäsionsmolekülen (z. B. E-Selektin) und Gewebefaktor (Tissue Factor) und vermindern TFPI, ein körpereigenes Protein, das den Gewebefaktor-Weg bremst. Zusätzlich werden Neutrophile, Monozyten, Thrombozyten und das Komplementsystem aktiviert. Zusammen entsteht ein prothrombotischer Zustand.
Klinik
- Venöse Thrombosen: tiefe Beinvenenthrombose, Lungenembolie, auch an ungewöhnlicher Stelle
- Arterielle Thrombosen: Schlaganfall, transitorische ischämische Attacke, Herzinfarkt, periphere arterielle Verschlüsse
- Schwangerschaftskomplikationen: wiederholte Fehlgeburten, später Fruchttod, schwere Präeklampsie, Plazentainsuffizienz
- Hämatologisch: Thrombozytopenie, hämolytische Anämie
- Thrombotische Mikroangiopathie mit Nieren- oder neurologischer Funktionsstörung
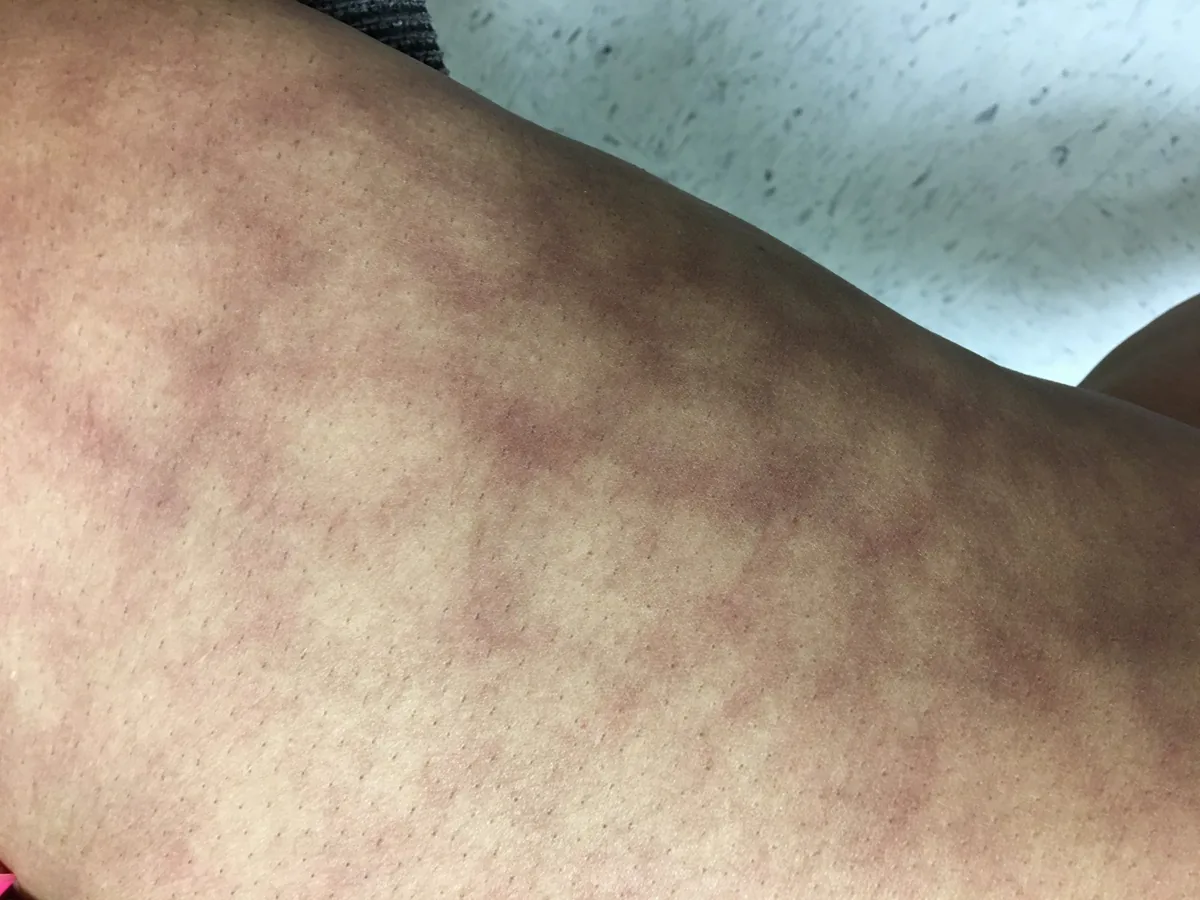
- Weitere („Nicht-Kriterien“-)Manifestationen: Livedo reticularis, Herzklappenveränderungen, APS-Nephropathie, kognitive Störungen
- Katastrophales APS: akutes Nierenversagen, Enzephalopathie, Nebennierenblutung durch Thrombose, Hautnekrosen, diffuse alveoläre Hämorrhagie
Diagnostik
- Antikörperdiagnostik bei passenden klinischen Ereignissen: Lupusantikoagulans, Anticardiolipin-Antikörper IgG/IgM und Anti-β2-Glykoprotein-I-Antikörper IgG/IgM; positive Befunde werden nach mindestens 12 Wochen bestätigt
- Lupusantikoagulans: verlängert phospholipidabhängige Gerinnungstests (aPTT, besonders empfindlich die verdünnte Russell-Viper-Venom-Zeit, dRVVT); die Verlängerung korrigiert sich im Plasmatauschversuch mit Normalplasma nicht, wohl aber nach Zugabe überschüssiger Phospholipide
- Blutbild: Thrombozytopenie; bei Hämolyse Hämolyseparameter und Coombs-Test
- Suche nach Begleiterkrankungen, vor allem systemischer Lupus erythematodes (ANA, Anti-dsDNA, Komplement)
- Bildgebung je nach Thromboselokalisation (Kompressionssonographie, CT-Angiographie, MRT des Schädels)
- CAPS: Abgrenzung von DIC, Heparin-induzierter Thrombozytopenie und thrombotischer Mikroangiopathie
Weiterlernen in der App
Weiterführende Literatur (frei zugänglich)
- MSD Manual Professional: Antiphospholipid Syndrome (APS)
- Curr Rheumatol Rep 2022 (PMC8727975): Epidemiology of Antiphospholipid Syndrome in the General Population
- Rheumatology (Oxford) 2025 (PMC12212896): Insights into the 2023 ACR/EULAR antiphospholipid syndrome classification criteria
- J Clin Med (2025): Antiphospholipid Syndrome – A Comprehensive Clinical Review
Querverweise
Weitere Themen: Hämatologie & Onkologie
- Anämie (Einteilung und Abklärung)
- Hämolytische Anämien
- Akute myeloische Leukämie (AML)
- Eisenmangelanämie
- Non-Hodgkin-Lymphome
- Vitamin-B12-Mangel und perniziöse Anämie
- Multiples Myelom (Plasmozytom)
- Paraneoplastische Syndrome
- Autoimmunhämolytische Anämie (AIHA)
- Febrile Neutropenie
- Immunthrombozytopenie (ITP)
- Renale Anämie
Hinweis: Lerninhalt für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.