Autosomal-dominante polyzystische Nierenerkrankung (ADPKD)
Prüfungsrelevanz: in 1 von 105 Prüfungsprotokollen · Rang 181- Synonyme
- Zystennieren, polyzystische Nierenerkrankung, PKD, Zystenniere, familiäre Zystennieren
- Fachgebiet
- Innere Medizin · Nephrologie
- Bilder
- Sonographie 1 · Makropräparat 2
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (3)
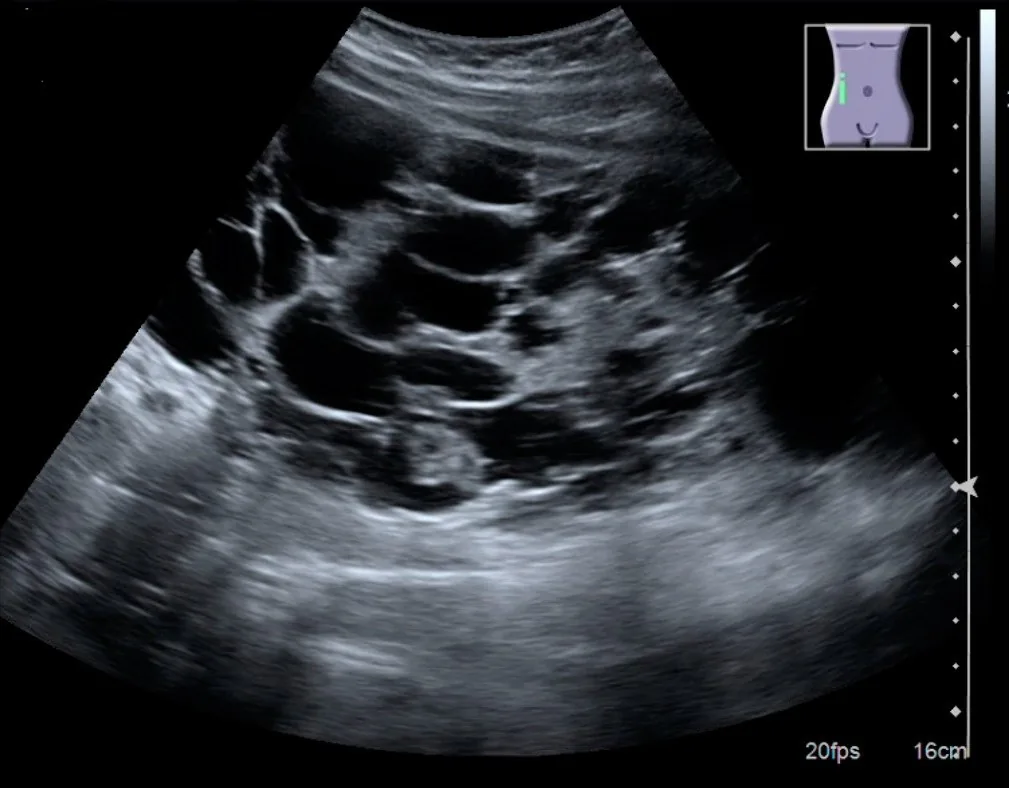 Sonographie
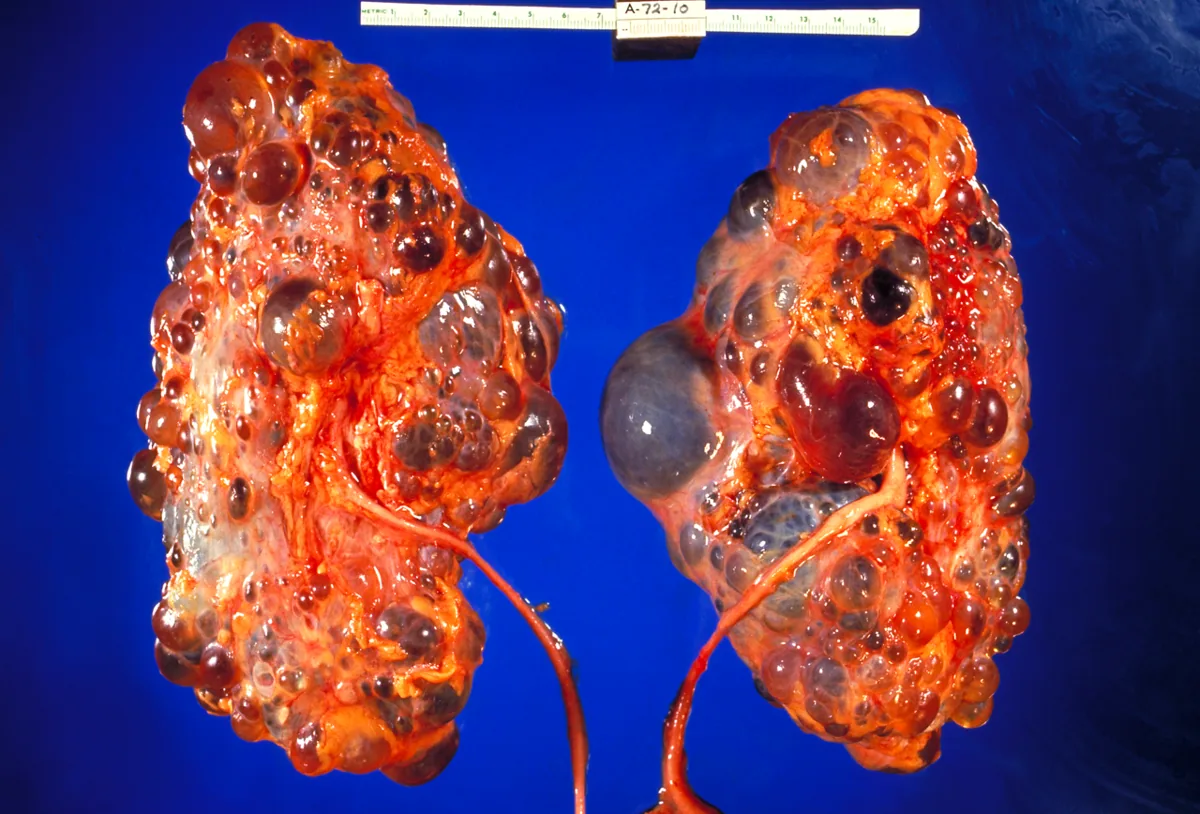 Makropräparat
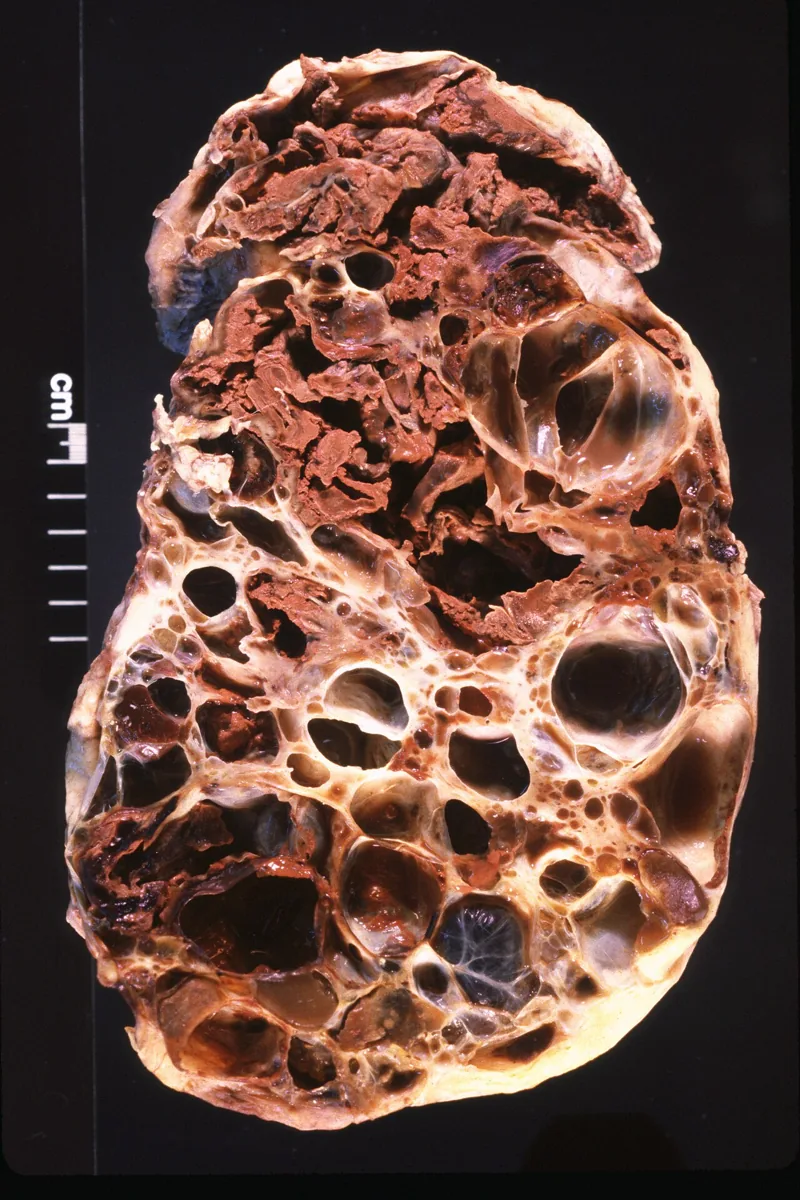 Makropräparat
Definition
Die autosomal-dominante polyzystische Nierenerkrankung (ADPKD) ist eine erbliche Erkrankung, bei der sich in beiden Nieren fortschreitend Zysten bilden. Die Nieren vergrößern sich zunehmend, funktionsfähiges Gewebe wird verdrängt, und im Verlauf kann ein Nierenversagen entstehen. Häufig sind weitere Organe beteiligt.
Einteilung
Mayo-Klassifikation
- Die Mayo-Bildgebungsklassifikation setzt das größenadjustierte Gesamtnierenvolumen (htTKV, bevorzugt per MRT bestimmt) in Beziehung zum Alter.
- Typische Formen (Klasse 1) werden nach der geschätzten jährlichen Volumenzunahme eingeteilt: 1A < 1,5 %, 1B 1,5–3 %, 1C 3–4,5 %, 1D 4,5–6 %, 1E > 6 %; 1E entspricht dem raschesten Fortschreiten.
- Atypische Formen (Klasse 2A und 2B, z. B. einseitig, segmental oder asymmetrisch) lassen sich mit dem Nierenvolumen nicht einstufen.
- PROPKD-Score: männliches Geschlecht 1 Punkt, Hypertonie vor dem 35. Lebensjahr 2 Punkte, erstes urologisches Ereignis vor dem 35. Lebensjahr 2 Punkte, Genotyp (PKD2 0, nicht-trunkierende PKD1-Variante 2, trunkierende PKD1-Variante 4 Punkte)
Vorkommen & Epidemiologie
Die Inzidenz liegt bei etwa 1: 1000; die ADPKD macht rund 5 % der Patientinnen und Patienten mit terminaler Niereninsuffizienz aus. Klinische Zeichen sind vor dem Erwachsenenalter selten, die Penetranz ist aber nahezu vollständig. Die autosomal-rezessive Form (ARPKD) ist mit etwa 1: 10.000 deutlich seltener und manifestiert sich meist schon im Kindesalter.
Ätiopathogenese
Genetik
- Vererbung: autosomal-dominant
- Hauptgene: meist PKD1, in den meisten übrigen Fällen PKD2; wenige familiäre Fälle lassen sich keinem der beiden Genorte zuordnen.
- PKD1-Varianten, besonders trunkierende, verlaufen meist schwerer als PKD2-Varianten.
- Abgrenzung ARPKD: autosomal-rezessiv (meist PKHD1-Gen), typischerweise Manifestation im Mutterleib oder Säuglingsalter
Pathogenese
PKD1 auf Chromosom 16 kodiert Polycystin 1, PKD2 auf Chromosom 4 Polycystin 2. Eine gestörte Funktion der primären Zilien, mit denen Tubuluszellen den Harnfluss wahrnehmen, fördert vermutlich Zellproliferation und Zystenbildung. Vasopressin steigert über den cAMP-Signalweg Zellwachstum und Flüssigkeitssekretion in die Zysten. Die Tubuli erweitern sich, lösen sich vom Nephron und füllen sich mit sezernierter Flüssigkeit. Bis zum 60. Lebensjahr entwickeln etwa 35–45 % ein Nierenversagen.
Klinik
Die Erkrankung verläuft lange symptomlos; etwa die Hälfte der Betroffenen bleibt zeitlebens beschwerdefrei und wird nie diagnostiziert. Wer Symptome entwickelt, tut dies meist bis zum Ende des dritten Lebensjahrzehnts.
- Renal: dumpfe Flanken-, Bauch- und Rückenschmerzen durch die vergrößerten Nieren; akute Schmerzen bei Zysteneinblutung oder Steinabgang; Hämaturie und Hypertonie bei jeweils etwa 40–50 %; Proteinurie unterhalb des nephrotischen Bereichs bei etwa 20 %; Pyelonephritis, Zysteninfektionen und Nierensteine; in fortgeschrittenen Stadien tastbar vergrößerte Nieren
- Leber und Bauch: Leberzysten bei den meisten Betroffenen (Leberfunktion meist normal), Pankreas- und Darmzysten, Kolondivertikel, Leisten- und Bauchwandhernien
- Herz und Gefäße: Klappenveränderungen (meist Mitralklappenprolaps, Aorteninsuffizienz) bei 25–30 % in der Echokardiographie; intrakranielle Aneurysmen bei etwa 4 % der jungen und bis zu 10 % der älteren Erwachsenen, Ruptur meist vor dem 50. Lebensjahr
Eine Anämie ist seltener als bei anderen chronischen Nierenkrankheiten, weil die Erythropoetinbildung erhalten bleibt.
Diagnostik
- Sonographie als erste Untersuchung: beidseitig zahlreiche Zysten, vergrößerte Nieren. Bei positiver Familienanamnese gelten alters- und zystenzahlabhängige Ultraschallkriterien; ohne Familienanamnese sind keine Bildkriterien etabliert.
- CT oder MRT: empfindlicher als Ultraschall, hilfreich bei unklaren Befunden und zur Messung des Nieren- und Zystenvolumens
- Genetische Diagnostik bei fehlender Familienanamnese, unklarer Bildgebung oder jüngeren Personen (etwa unter 30 Jahren), bei denen die Bildgebung oft nicht eindeutig ist
- Urin und Blut: leichte Proteinurie, Mikro- oder Makrohämaturie; eine Pyurie ist auch ohne Infektion häufig, eine Infektion wird daher über Kultur und Klinik gesichert. Kreatinin und Harnstoff steigen langsam; selten Polyglobulie.
- Hirngefäße: MR-Angiographie oder hochauflösende CT bei Symptomen eines Aneurysmas oder familiärer Belastung mit Hirnblutung bzw. Aneurysma
Weiterlernen in der App
Weiterführende Literatur (frei zugänglich)
Querverweise
Weitere Themen: Nephrologie
- Akute Nierenschädigung (akutes Nierenversagen)
- Nephrotisches Syndrom
- Chronische Nierenkrankheit (chronische Niereninsuffizienz)
- Nephritisches Syndrom und Glomerulonephritis
- Akute interstitielle Nephritis
- Goodpasture-Syndrom (Anti-GBM-Erkrankung)
- Membranöse Nephropathie
- Nierenarterienstenose
- Diabetische Nephropathie
- Harnwegsinfektion und Zystitis
- Akute Pyelonephritis
- Hantavirus-Infektion (Nephropathia epidemica)
Hinweis: Lerninhalt für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.