Phäochromozytom
Prüfungsrelevanz: in 5 von 105 Prüfungsprotokollen · Rang 69- Synonyme
- Phäo, Phäochromozytom-Krise, Paragangliom, Nebennierenmarktumor, katecholaminproduzierender Tumor, Pheochromozytom
- Fachgebiet
- Innere Medizin · Endokrinologie & Diabetologie
- Bilder
- Makropräparat 1 · Histologie 1
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (2)
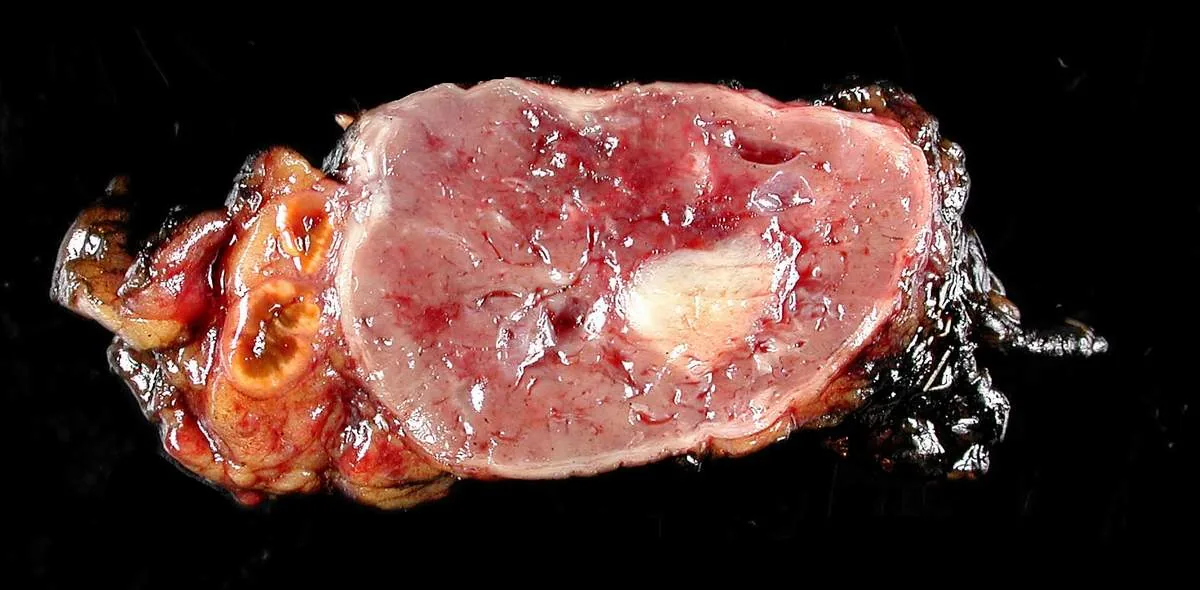 Makropräparat
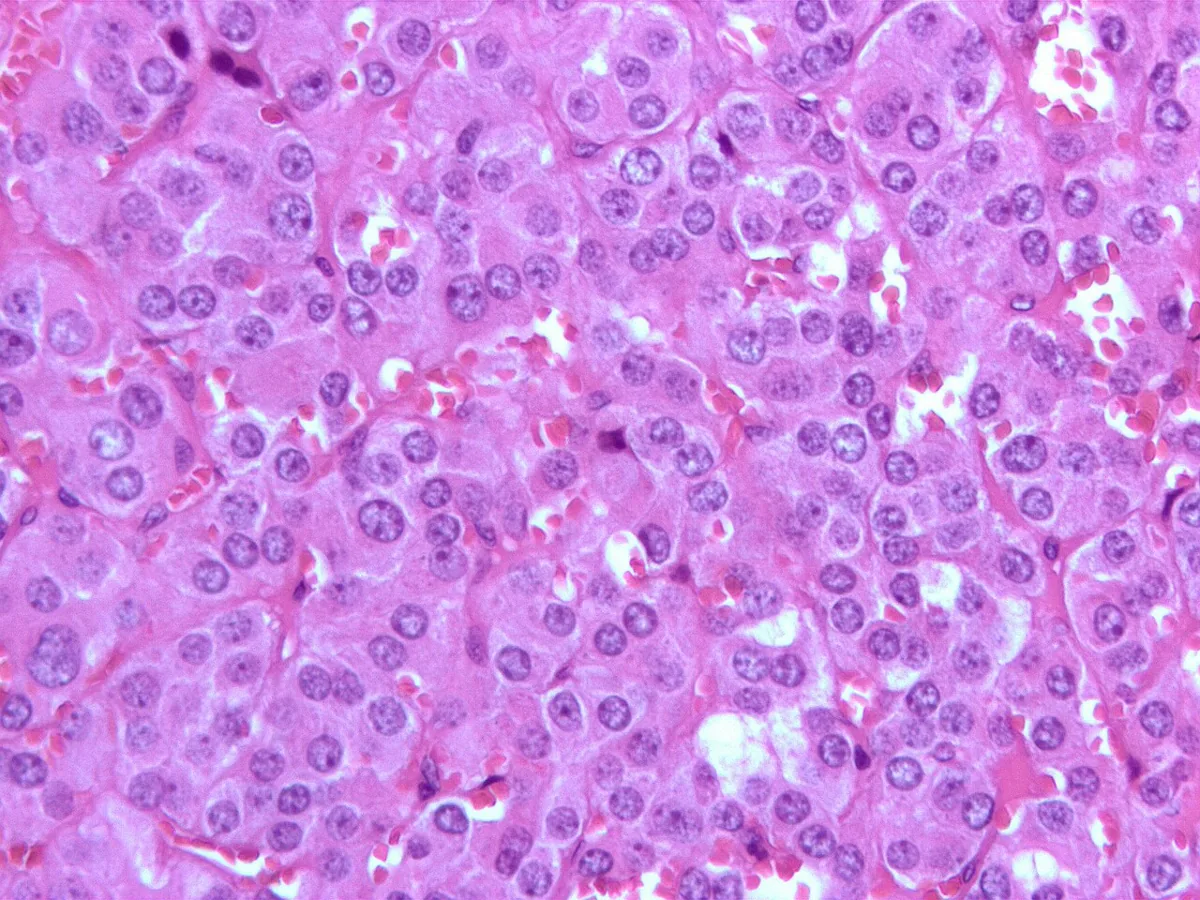 Histologie
Definition
Das Phäochromozytom ist ein katecholaminbildender Tumor der chromaffinen Zellen, meist im Nebennierenmark. Es verursacht eine dauerhafte oder anfallsartige Hypertonie. Gleichartige Tumoren außerhalb der Nebenniere im sympathischen Nervensystem heißen Paragangliome. Paragangliome im Kopf-Hals-Bereich gehen von parasympathischen Ganglien aus und bilden nur selten Katecholamine.
Einteilung
- Lokalisation: etwa 90 % im Nebennierenmark; extraadrenal z. B. in den Paraganglien des Grenzstrangs, retroperitoneal entlang der Aorta, im Zuckerkandl-Organ an der Aortenbifurkation, in der Harnblase, im Glomus caroticum oder im Perikard.
- Seitenverteilung: beidseitig in etwa 10 % (bei Kindern 20 %).
- Dignität: Adrenale Phäochromozytome sind in etwa 10 % maligne, extraadrenale Paragangliome in etwa 30 %. Unabhängig vom histologischen Bild gilt ein Tumor als gutartig, wenn er die Kapsel nicht durchbricht und keine Metastasen vorliegen; größere Tumoren neigen eher zu Rezidiven und Metastasen.
- Sporadisch oder erblich: Ein erheblicher Teil ist erblich – je nach Quelle etwa ein Drittel bis fast die Hälfte.
Vorkommen & Epidemiologie
Etwa 0,2–0,6 % der Menschen mit Hypertonie haben ein Phäochromozytom. Adrenale Phäochromozytome betreffen beide Geschlechter gleich häufig. Sie kommen in jedem Alter vor, der Häufigkeitsgipfel liegt zwischen 20 und 40 Jahren. Der durchschnittliche Durchmesser beträgt 5–6 cm, das Gewicht 50–200 g.
Ätiopathogenese
Der Tumor setzt Noradrenalin, Adrenalin, Dopamin und Dopa in wechselnden Anteilen frei. Die Katecholamine verursachen Vasokonstriktion, Tachykardie und Stoffwechseleffekte: Hyperglykämie bis zum Diabetes mellitus durch Hemmung der Insulinfreisetzung, erhöhte freie Fettsäuren und ein eingeengtes Plasmavolumen. Phäochromozytome bei MEN 2 bilden im Gegensatz zu sporadischen Tumoren überproportional Adrenalin. Ein erhöhtes 3-Methoxytyramin (Dopaminmetabolit) weist auf einen aggressiveren Tumor hin.
Genetische Syndrome im Überblick
- Häufige Gene: VHL + RET + NF1 + SDHB/C/D/AF2 + TMEM127 + MAX.
- MEN-2A: MTC + Phäo + primärer HPT.
- MEN-2B: MTC + Phäo + Marfanoid + Schleimhautneurinome (kein HPT).
- VHL: Phäo + Hämangioblastome + Nierenzell-Ca + Pankreaszysten.
- NF1: Café-au-lait + Neurofibrome + Lisch-Knötchen + Phäo bei ~1 %.
Klinik
Die Hypertonie ist bei den meisten Betroffenen vorhanden und bei etwa 45 % anfallsartig. Häufige Symptome und Befunde:
- starke Kopfschmerzen, Schwitzen, Herzklopfen und Tachykardie
- kalte, feuchte Haut, Blässe
- orthostatische Hypotonie
- Angina pectoris, Dyspnoe, Tachypnoe
- Übelkeit, Erbrechen, epigastrische Schmerzen, Obstipation
- Sehstörungen, Parästhesien, Vernichtungsgefühl
Auslöser von Anfällen: Palpation des Tumors, Lagewechsel, Druck auf den Bauch, Narkoseeinleitung, emotionaler Stress und – bei Blasentumoren – die Miktion. Bei Älteren deuten starker Gewichtsverlust und anhaltende Hypertonie auf ein Phäochromozytom hin.
Außerhalb eines Anfalls ist die Untersuchung bis auf den Bluthochdruck meist unauffällig. Retinopathie und Herzvergrößerung sind oft geringer als nach der Blutdruckhöhe zu erwarten; es kann jedoch eine Katecholamin-Kardiomyopathie entstehen, und kardiale sowie zerebrovaskuläre Ereignisse sind häufiger als bei anderen Menschen mit gleichem Blutdruck.
Diagnostik
Biochemische Diagnostik
- Freie Metanephrine im Plasma: Sensitivität bis 99 %; meist ist Normetanephrin, seltener Metanephrin erhöht. Die Metanephrine werden kontinuierlich gebildet, Adrenalin und Noradrenalin dagegen schubweise freigesetzt.
- Fraktionierte Metanephrine im 24-Stunden-Urin: Sensitivität etwa 95 %, etwas weniger spezifisch als im Plasma. Zwei oder drei normale Ergebnisse während erhöhten Blutdrucks machen ein Phäochromozytom äußerst unwahrscheinlich.
- Weniger geeignet: Vanillinmandelsäure und freie Katecholamine im Urin.
- Falsch hohe Werte: bei starkem Stress, Schlafapnoe, Koma, Dehydratation, unter bestimmten Psychopharmaka und Drogen sowie – für Vanillinmandelsäure – nach bestimmten Nahrungsmitteln.
- Clonidin-Hemmtest: bei erhöhten Plasmakatecholaminen möglich, aber selten nötig.
- Begleitbefunde: Hyperglykämie oder Glukosurie, falsch hoher Hämoglobin- und Hämatokritwert durch Hämokonzentration.
Lokalisation und Genetik
- CT oder MRT von Thorax und Abdomen zur Lokalisation nach positivem biochemischem Befund.
- Nuklearmedizin: Gallium-68-DOTATATE-PET ist am empfindlichsten und verdrängt die MIBG-Szintigraphie; FDG-PET besonders bei Succinatdehydrogenase-Mutationen.
- Feinnadelbiopsie einer Nebennierenraumforderung: kann bei einem Phäochromozytom eine akute hypertensive Krise auslösen.
- Suche nach Syndromen: Café-au-lait-Flecken (Neurofibromatose), Schleimhautneurome (MEN 2B); Calcitonin im Serum als Hinweis auf MEN 2.
- Genetik: Paneldiagnostik bei allen Betroffenen; der Genotyp bestimmt das klinische und biochemische Profil.
Weiterlernen in der App
Weiterführende Literatur (frei zugänglich)
Querverweise
Weitere Themen: Endokrinologie & Diabetologie
- Diabetes mellitus Typ 2 (Zuckerkrankheit)
- Primärer Hyperaldosteronismus (Conn-Syndrom)
- Hyperthyreose (Schilddrüsenüberfunktion)
- Morbus Basedow
- Adipositas
- Diabetes mellitus Typ 1
- Hashimoto-Thyreoiditis
- Primärer Hyperparathyreoidismus
- Cushing-Syndrom
- Diabetische Ketoazidose
- Metabolisches Syndrom
- Nebennierenrindeninsuffizienz (Morbus Addison)
Hinweis: Lerninhalt für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.