Multiple endokrine Neoplasie (MEN 1 und MEN 2)
- Synonyme
- MEN, MEN 1, MEN 2, Wermer-Syndrom, Sipple-Syndrom, multiple endokrine Neoplasie Typ 1, multiple endokrine Neoplasie Typ 2
- Fachgebiet
- Innere Medizin · Endokrinologie & Diabetologie
- Bilder
- Histologie 1 · Sonographie 1
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (2)
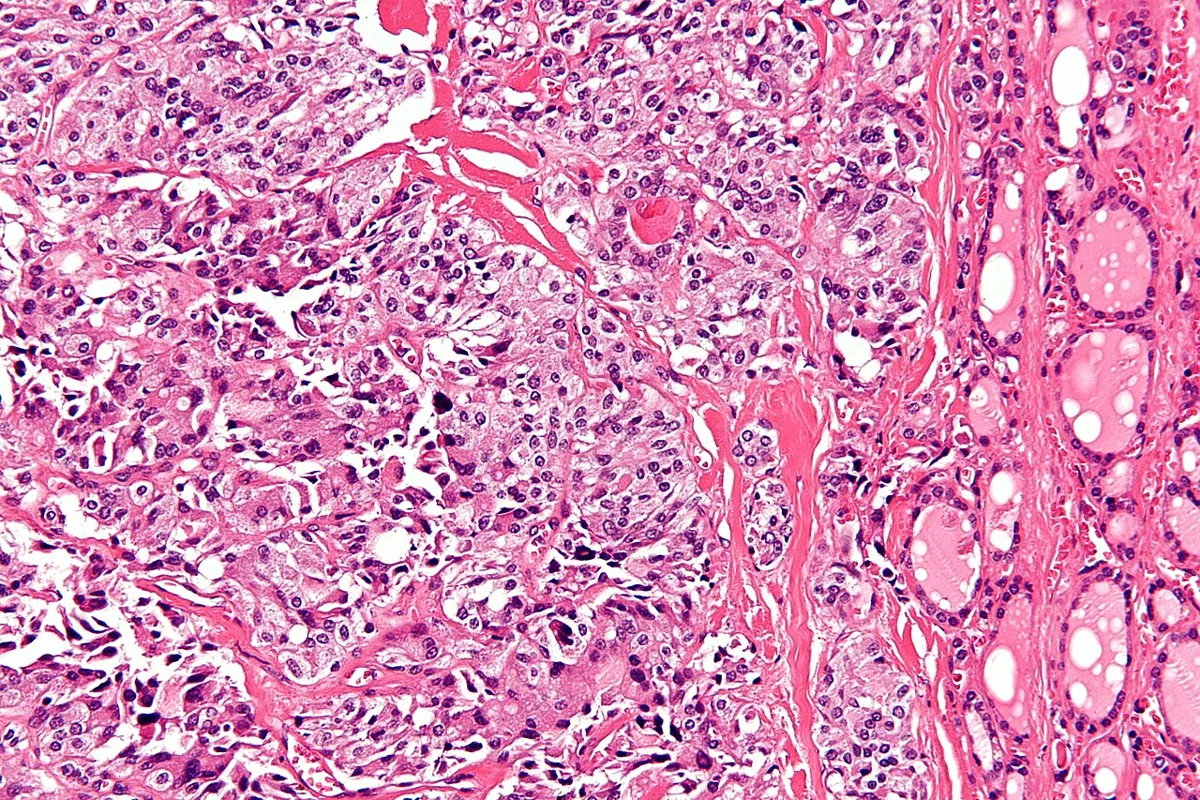 Histologie
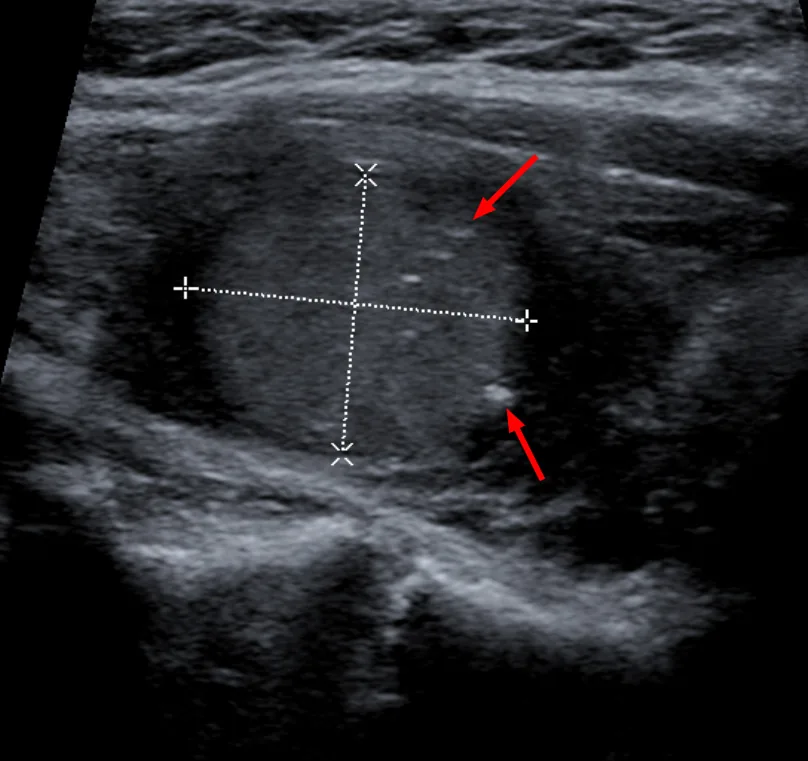 Sonographie
Definition
Die multiplen endokrinen Neoplasien (MEN) sind autosomal-dominant erbliche Syndrome, bei denen Hyperplasien oder Tumoren in mehreren endokrinen Drüsen gleichzeitig oder nacheinander auftreten.
- MEN 1: Nebenschilddrüsen, endokrines Pankreas bzw. Duodenum und Hypophyse; Ursache sind inaktivierende Mutationen des MEN1-Gens, das das Tumorsuppressor-Protein Menin kodiert.
- MEN 2A: medulläres Schilddrüsenkarzinom, Phäochromozytom und primärer Hyperparathyreoidismus; das familiäre medulläre Schilddrüsenkarzinom gilt als eigene Variante.
- MEN 2B: medulläres Schilddrüsenkarzinom, Phäochromozytom, Schleimhautneurome, intestinale Ganglioneuromatose und marfanoider Habitus – ohne Hyperparathyreoidismus.
MEN 2A, MEN 2B und das familiäre medulläre Karzinom beruhen auf aktivierenden Mutationen des RET-Protoonkogens auf Chromosom 10, das eine Rezeptor-Tyrosinkinase kodiert.
Einteilung
MEN 1 – Manifestationen
- Primärer Hyperparathyreoidismus: bei 95 % oder mehr; typisch ist eine diffuse, oft asymmetrische Hyperplasie mehrerer Drüsen.
- Pankreatische bzw. duodenale neuroendokrine Tumoren: bei 30–90 %; häufig multizentrisch. Häufigster hormonaktiver Tumor ist das Gastrinom, gefolgt vom Insulinom; etwa ein Drittel der Betroffenen hat hormoninaktive Tumoren. Etwa 30 % sind bei Diagnose bereits metastasiert.
- Hypophysentumoren: bei 15–42 %; davon 25–90 % Prolaktinome, etwa 25 % GH- bzw. GH- und prolaktinbildend, etwa 3 % ACTH-bildend, der Rest meist hormoninaktiv.
- Weitere Manifestationen: Karzinoide des Vorderdarms (Thymus, Lunge, Magen) bei 5–15 %, Thymuskarzinoide häufiger bei Männern; Nebennierenadenome bei bis zu 33 %; Lipome, Angiofibrome, Kollagenome, Meningeome und Ependymome; erhöhtes Brustkrebsrisiko.
MEN 2A und MEN 2B – Manifestationen
- MEN 2A: medulläres Schilddrüsenkarzinom bei fast allen; Phäochromozytom bei 40–50 % der Betroffenen einer Familie, in mehr als der Hälfte beidseitig und multizentrisch; Hyperparathyreoidismus bei 10–20 %, oft mehrere Drüsen; kutane Lichen-Amyloidose in manchen Familien; Morbus Hirschsprung bei 2–5 %.
- MEN 2B: In etwa 95 % liegt dieselbe Punktmutation im RET-Protein (Aminosäure 918) vor, in mehr als der Hälfte als Neumutation. Etwa 50 % haben das vollständige Syndrom aus Schleimhautneuromen, Phäochromozytom und medullärem Karzinom; das medulläre Karzinom ist besonders aggressiv und fast immer schon im ersten Lebensjahr vorhanden.
Vorkommen & Epidemiologie
MEN 1: Erkrankungsbeginn zwischen 4 und 81 Jahren, Häufigkeitsgipfel im 3. bis 5. Lebensjahrzehnt; beide Geschlechter gleich häufig. Mutationsträger erkranken zu mehr als 50 % bis zum 40. und zu mehr als 95 % bis zum 80. Lebensjahr. Etwa 40 % haben Tumoren in allen drei Hauptorganen. MEN 2: Von den medullären Schilddrüsenkarzinomen insgesamt sind etwa 25 % familiär; bei scheinbar sporadischen Fällen findet sich in bis zu etwa 7 % eine RET-Mutation.
Klinik
MEN 1
- Hyperparathyreoidismus: meist asymptomatische Hyperkalzämie; etwa 25 % haben Nierensteine oder eine Nephrokalzinose.
- Gastrinom: Bis zu 80 % der MEN-1-Patienten haben multiple peptische Ulzera durch Säurehypersekretion oder ein asymptomatisch erhöhtes Gastrin.
- Insulinom: Nüchternhypoglykämien, oft vor dem 40. Lebensjahr; Tumoren klein und häufig multipel.
- Andere Pankreastumoren: wässrige Durchfälle mit Hypokaliämie und Achlorhydrie (WDHA-Syndrom); seltener ektopes ACTH bzw. CRH (Cushing-Syndrom) oder GHRH (Akromegalie).
- Hypophysentumoren: Galaktorrhö, Akromegalie, Morbus Cushing; Raumforderungszeichen mit Sehstörungen, Kopfschmerzen und Hypophyseninsuffizienz.
MEN 2A und MEN 2B
- Medulläres Schilddrüsenkarzinom: entwickelt sich meist schon im Kindesalter aus einer C-Zell-Hyperplasie und ist häufig multizentrisch.
- Phäochromozytom: bildet bei MEN 2 überproportional Adrenalin; die Hypertonie ist häufiger anfallsartig als dauerhaft, hypertensive Krisen sind typisch; viele Betroffene sind aber beschwerdefrei.
- Hyperparathyreoidismus (nur MEN 2A): Hyperkalzämie, Nierensteine, Nephrokalzinose.
- Kutane Lichen-Amyloidose (MEN 2A): juckende, schuppende Papeln zwischen den Schulterblättern oder an Streckseiten.
- MEN 2B: glänzende Knötchen (Neurome) an Lippen, Zunge und Wangenschleimhaut, oft das früheste Zeichen; Neurome an Lidern, Bindehaut und Hornhaut, verdickte Lider, wulstige Lippen; gestörte Darmmotilität mit Obstipation, Durchfall und gelegentlich Megakolon; marfanoider Habitus und Skelettfehlbildungen.
Diagnostik
- Verdacht auf MEN 1: bei Tumoren von Nebenschilddrüsen, Pankreas oder Hypophyse, besonders mit familiärer Häufung; bei primärem Hyperparathyreoidismus vor dem 30. Lebensjahr.
- Labor MEN 1: Calcium, intaktes PTH, Gastrin und Prolaktin. Gastrinom: erhöhtes basales Gastrin mit paradoxem Anstieg im Sekretin-Test; Insulinom: Nüchternhypoglykämie mit erhöhtem Insulinspiegel; Akromegalie: erhöhtes IGF-1 und fehlende GH-Suppression im Glukosetoleranztest.
- Bildgebung MEN 1: Ultraschall, Endosonographie, CT und MRT; Gallium-68-DOTATATE-PET/CT war für pankreatische und duodenale Tumoren etwa dreimal empfindlicher als ältere Szintigraphie- und CT-Verfahren und hilft bei der Suche nach Thymus- und Lungenkarzinoiden.
- Labor MEN 2: Calcitonin im Serum (medulläres Karzinom), Calcium, Calcium im 24-Stunden-Urin und PTH, freie Metanephrine im Plasma oder Katecholamine und Metanephrine im Urin.
- Bildgebung MEN 2: Halsultraschall, ergänzend CT, MRT oder Szintigraphie; CT oder MRT zur Lokalisation von Phäochromozytomen und zum Nachweis beidseitiger Tumoren.
- Genetik: Paneldiagnostik bei MEN-1-Verdacht (einschließlich Genen für MEN 4 und andere familiäre Hyperparathyreoidismus-Formen); RET-Testung bei allen Patienten mit medullärem Schilddrüsenkarzinom. Die spezifische RET-Mutation sagt Aggressivität und Begleitmanifestationen voraus. Verwandten ersten Grades wird eine genetische Testung angeboten.
Therapie-Grundzüge
- Bei MEN 1 werden die einzelnen Tumoren organbezogen behandelt, etwa der primäre Hyperparathyreoidismus durch ausgedehnte Parathyreoidektomie, neuroendokrine Pankreastumoren und Hypophysenadenome nach Typ und Größe.
- Bei MEN 2 wird abhängig von der RET-Mutation eine prophylaktische Thyreoidektomie zu einem risikoabhängigen Zeitpunkt durchgeführt; ein Phäochromozytom wird vor jeder anderen Operation ausgeschlossen oder zuerst entfernt.
- Humangenetische Beratung, Testung von Angehörigen und lebenslange Vorsorgeuntersuchungen sind essenziell.
Konkrete Therapieschemata mit Wirkstoffen und Dosierungen lernst du in InnereFuchs.
Weiterlernen in der App
Weiterführende Literatur (frei zugänglich)
Querverweise
Weitere Themen: Endokrinologie & Diabetologie
- Diabetes mellitus Typ 2 (Zuckerkrankheit)
- Primärer Hyperaldosteronismus (Conn-Syndrom)
- Hyperthyreose (Schilddrüsenüberfunktion)
- Morbus Basedow
- Myxödemkoma
- Nebenniereninzidentalom
- Nebennierenrindeninsuffizienz (Morbus Addison)
- Osteomalazie und Vitamin-D-Mangel
- Osteoporose
- Phäochromozytom
- Primärer Hyperparathyreoidismus
- Schilddrüsenkarzinom
Weiterlernen
Mit Karteikarten, Prüfungsfragen und Blickdiagnosen in der InnereFuchs-App weiterlernen – kostenlos, im Browser oder als App.
Verwandte Seiten: Diabetes mellitus Typ 2 (Zuckerkrankheit) · Primärer Hyperaldosteronismus (Conn-Syndrom) · Hyperthyreose (Schilddrüsenüberfunktion)
Hinweis: Lerninhalt für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.