Minimal-Change-Glomerulopathie
- Synonyme
- Minimal-Change-Disease, MCD, Lipoidnephrose, Minimal-Change-Nephropathie, idiopathisches nephrotisches Syndrom im Kindesalter
- Fachgebiet
- Innere Medizin · Nephrologie
- Bilder
- Histologie 2
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (2)
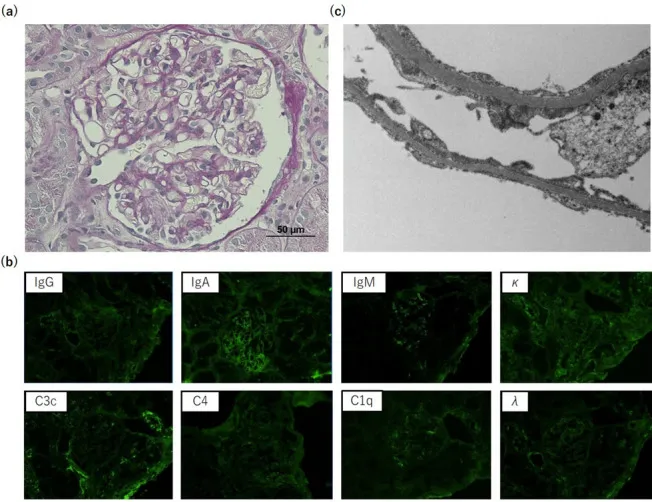 Histologie
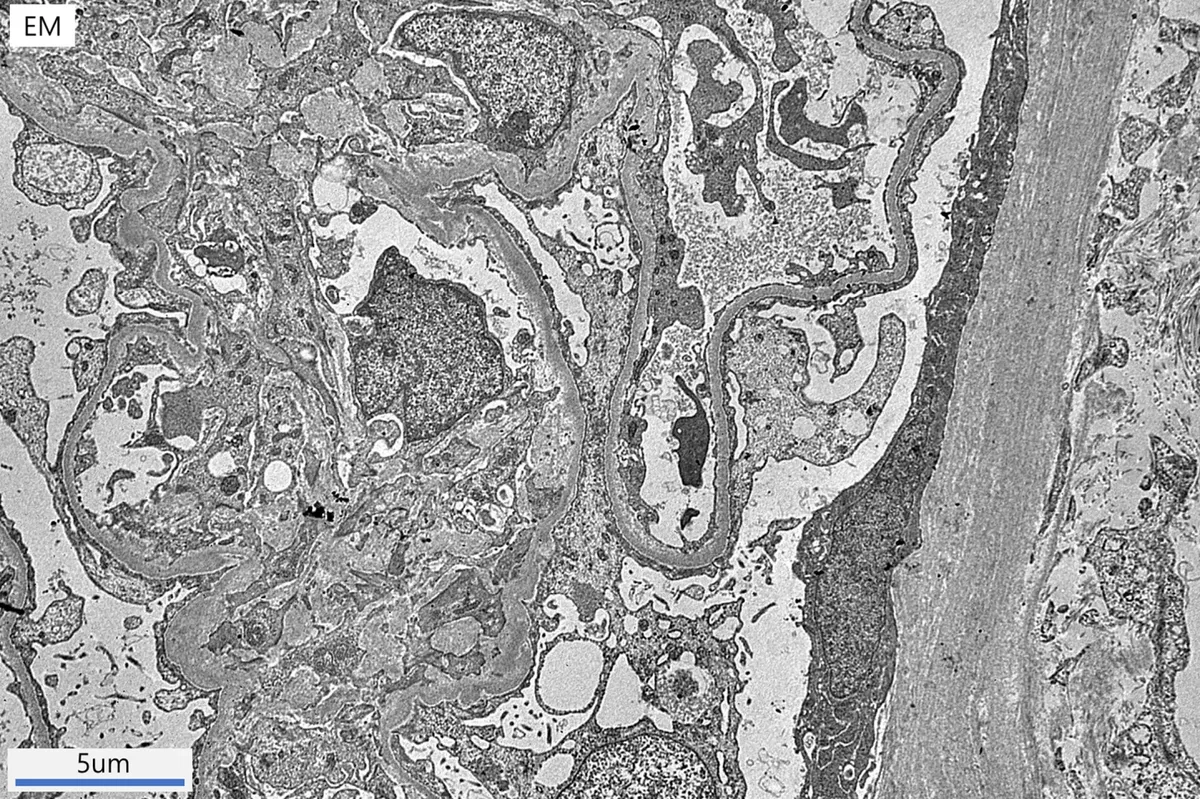 Histologie
Definition
Die Minimal-Change-Glomerulopathie (Minimal-Change-Disease, Lipoidnephrose) ist eine Glomerulopathie mit plötzlich einsetzendem nephrotischem Syndrom, bei der die Glomeruli lichtmikroskopisch unauffällig sind. Einziger typischer Befund ist die elektronenmikroskopisch sichtbare diffuse Verschmelzung der Podozytenfußfortsätze.
Vorkommen & Epidemiologie
Bei Kindern über einem Jahr ist sie die häufigste Ursache des nephrotischen Syndroms (70–90 % der Fälle im Kindesalter); das mittlere Diagnosealter des kindlichen nephrotischen Syndroms liegt bei 5–6 Jahren. Bei Erwachsenen macht sie etwa 15 % der nephrotischen Syndrome aus.
Ätiopathogenese
Die Ursache ist fast immer unbekannt. Vermutet wird eine T-Zell-vermittelte Störung mit zirkulierenden Faktoren, die die Ladungsbarriere der Glomeruli verändern; dadurch geht vor allem Albumin verloren (selektive Proteinurie). Selten tritt die Erkrankung sekundär auf, besonders bei NSAR-Einnahme und hämatologischen Neoplasien wie dem Hodgkin-Lymphom.
Klinik
Typisch ist ein rasch auftretendes nephrotisches Syndrom mit Ödemen, meist ohne Hypertonie und ohne Anstieg der Retentionswerte. Bei mehr als der Hälfte der Erwachsenen besteht eine Mikrohämaturie. Eine akute Nierenschädigung kann vor allem bei über 50- bis 60-Jährigen auftreten. Komplikationen sind die des nephrotischen Syndroms, etwa Infektionen und Thromboembolien.
Histologie
Lichtmikroskopie: normale Glomeruli. Immunfluoreszenz: keine Ablagerungen von IgG, IgA, IgM oder Komplement. Elektronenmikroskopie: Ödem und diffuse Verschmelzung (Effacement) der Fußfortsätze der Podozyten.
Diagnostik
- Kinder: Die Diagnose wird bei typischem Bild meist ohne Biopsie gestellt: plötzlich einsetzende Proteinurie im nephrotischen Bereich (≥ 3 g/Tag), überwiegend Albumin, normale Nierenfunktion und kein nephritisches Sediment.
- Erwachsene und atypische Verläufe: Nierenbiopsie mit Licht-, Immunfluoreszenz- und Elektronenmikroskopie
- Labor wie beim nephrotischen Syndrom: Protein-Kreatinin-Quotient, Serumalbumin, Lipide, Kreatinin; bei Erwachsenen Suche nach sekundären Ursachen (Medikamentenanamnese, Lymphom)
Therapie-Grundzüge
- Erstlinientherapie sind Glukokortikoide, auf die die meisten Betroffenen ansprechen.
- Bei häufigen Rückfällen oder Steroidabhängigkeit werden steroidsparende Substanzen wie Calcineurininhibitoren, Anti-CD20-Antikörper oder Alkylanzien eingesetzt.
- Supportiv werden Ödeme diuretisch behandelt und das Thromboserisiko beachtet; sekundäre Ursachen wie Medikamente oder Lymphome werden ausgeschlossen.
Konkrete Therapieschemata mit Wirkstoffen und Dosierungen lernst du in InnereFuchs.
Weiterlernen in der App
Weiterführende Literatur (frei zugänglich)
Querverweise
Weitere Themen: Nephrologie
- Akute Nierenschädigung (akutes Nierenversagen)
- Nephrotisches Syndrom
- Chronische Nierenkrankheit (chronische Niereninsuffizienz)
- Nephritisches Syndrom und Glomerulonephritis
- Nephrolithiasis (Nierensteine)
- Nierenarterienstenose
- Rapid progressive Glomerulonephritis (RPGN)
- Renale tubuläre Azidose
- Akute interstitielle Nephritis
- Akute Pyelonephritis
- Autosomal-dominante polyzystische Nierenerkrankung (ADPKD)
- Bartter- und Gitelman-Syndrom
Weiterlernen
Mit Karteikarten, Prüfungsfragen und Blickdiagnosen in der InnereFuchs-App weiterlernen – kostenlos, im Browser oder als App.
Verwandte Seiten: Akute Nierenschädigung (akutes Nierenversagen) · Nephrotisches Syndrom · Chronische Nierenkrankheit (chronische Niereninsuffizienz)
Hinweis: Lerninhalt für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.