Adrenogenitales Syndrom (AGS)
Prüfungsrelevanz: in 1 von 197 Prüfungsprotokollen · Rang 171
- Fachgebiet
- Gynäkologie · Endokrinologie & Zyklus
- Bilder
- Schema 1 · Mammographie/MRT 1
- Prüfungsrelevanz
- 1 von 197 Protokollen · Rang 171
- Stand
- 10/2026 · Dr. Pascal Bafteh
Inhalt
Bilder (2)
 Schema
 Mammographie/MRT
Definition
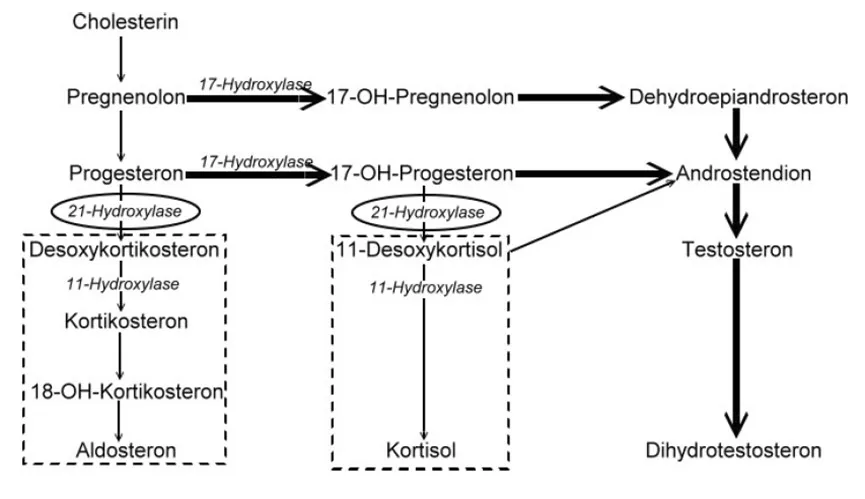
- Das adrenogenitale Syndrom umfasst eine Gruppe autosomal-rezessiv vererbter Enzymdefekte der Cortisolsynthese in der Nebennierenrinde; je nach Defekt besteht zusätzlich ein Mangel oder Überschuss an Mineralokortikoiden und Sexualhormonen, beim häufigen 21-Hydroxylase-Mangel ein Androgenüberschuss.
Einteilung
- Etwa 90–95 % der Fälle beruhen auf einem 21-Hydroxylase-Mangel durch Mutationen im CYP21A2-Gen; seltener sind Defekte z. B. der 11β-Hydroxylase oder der 3β-HSD.
- Klinisch unterscheidet man das klassische AGS mit Salzverlust oder als einfach virilisierende Form vom milderen nichtklassischen AGS, bei dem noch 20–80 % der normalen 21-Hydroxylase-Aktivität erhalten sind.
Vorkommen & Epidemiologie
Epidemiologie
- Das klassische AGS durch 21-Hydroxylase-Mangel tritt bei etwa 1 von 10 000 bis 20 000 Lebendgeburten auf, davon etwa 75 % mit Salzverlust; die nichtklassische Form ist häufiger, mit etwa 1 von 1000 in der weißen Bevölkerung und bis zu etwa 3 % in einzelnen Gruppen wie aschkenasischen Juden.
Ätiopathogenese
Ätiologie und Pathogenese
- Der Cortisolmangel steigert über die fehlende Rückkopplung die ACTH-Ausschüttung; dies führt zu Nebennierenrindenhyperplasie, Anstau von Vorstufen wie 17-Hydroxyprogesteron und vermehrter Bildung adrenaler Androgene.
- Ein Aldosteronmangel bei schwerem Enzymdefekt führt zu Salzverlust mit Hyponatriämie und Hyperkaliämie.
Klinik
- Bei Mädchen mit klassischem AGS ist das äußere Genitale bei Geburt virilisiert mit Klitorisvergrößerung, Fusion der Labien und Sinus urogenitalis, während sich die Müller-Gänge normal zu Uterus und Tuben entwickeln.
- Die Salzverlustform kann unerkannt zu einer lebensbedrohlichen Nebennierenkrise mit Hyponatriämie, Hyperkaliämie, Erbrechen, Hypoglykämie, Hypovolämie und Schock führen; Aldosteron ist erniedrigt, Renin erhöht.
- Jungen haben meist ein unauffälliges Genitale, sodass die Diagnose ohne Screening verzögert sein kann; der Androgenüberschuss zeigt sich bei beiden Geschlechtern mit früher Pubesbehaarung und beschleunigtem Wachstum.
- Das nichtklassische AGS ist bei Geburt symptomlos und äußert sich meist in Kindheit oder Adoleszenz, bei Mädchen mit vorzeitiger Pubarche, akzeleriertem Knochenalter, Hirsutismus, Oligomenorrhö und Akne, ähnlich einem PCOS.
Diagnostik
- Leitbefund ist ein erhöhtes 17-Hydroxyprogesteron, das im Neugeborenenscreening bestimmt wird; bestätigend finden sich ein niedriges Cortisol und erhöhte Spiegel von DHEA, Androstendion und Testosteron.
- In unklaren Fällen und bei später Manifestation hilft ein ACTH-Stimulationstest mit Hormonmessung vor und 60 Minuten nach ACTH; bei weiter unklarem Ergebnis ergänzt die Genotypisierung von CYP21A2 die Diagnostik.
Weiterlernen in der App
Weiterführende Literatur (Auswahl)
- MSD Manual Professional: Congenital Adrenal Hyperplasia Caused by 21-Hydroxylase Deficiency
- StatPearls: Congenital Adrenal Hyperplasia (NCBI Bookshelf)
- Genetics and Pathophysiology of Classic Congenital Adrenal Hyperplasia Due to 21-Hydroxylase Deficiency (J Clin Endocrinol Metab 2025, PubMed Central)
Querverweise
Weitere Themen: Endokrinologie & Zyklus
Hinweis: Lerninhalt aus der GynFuchs-App (Karteikarten, Prüfungsfragen, Bildfälle) für die ärztliche Aus- und Weiterbildung – keine Behandlungsempfehlung und kein Ersatz für Diagnose oder Therapieentscheidung im Einzelfall. Therapie und Vorgehen werden auf dieser Seite bewusst nicht dargestellt.